Del II Pasientens tilgang til behandling med legemiddel – oversikt over veier frem og hindringer
3 Hovedveien: Tilgang forutsetter markedsføringstillatelse
3.1 Pasientens tilgang til behandling med legemidler – oversikt
Det norske systemet for tilgang til legemidler må ses i lys av målet om likeverdig tilgang til helsehjelp, samtidig som offentlige ressurser brukes på en måte som gir størst mulig helsegevinst. Pasienter kan få tidlig tilgang til nye legemidler gjennom deltakelse i kliniske studier før et legemiddel er godkjent. Dette omtales i rapporten som en del av «hovedveien» for tilgang, som går via markedsføringstillatelse. Unntaksordningene som omtales i kapittel 4 i Ekspertgruppens rapport, er rettet mot enkeltpasienter (godkjenningsfritak) eller grupper av pasienter (compassionate use-program (CUP)) før et legemiddel har fått markedsføringstillatelse. De ulike ordningene som finnes innenfor systemet for Nye metoder etter markedsføringstillatelse og gjennomført metodevurdering (unntaksordning for enkeltpasienter og gruppe, samt tilgangsordning for klinisk eksepsjonelle) omtales ikke i denne rapporten.
Figuren nedenfor synliggjør hvor temaet for Ekspertgruppens mandat om tilgang til legemidler i en tidlig fase av klinisk utprøving plasserer seg i et større system for tilgang til legemidler. Det grønne trapeset i figuren plasserer Ekspertgruppens arbeid både med hensyn til grad av dokumentasjon som foreligger av legemiddelets sikkerhet og effekt (den gule pilen), og med hensyn til de ulike sporene for tilgang til legemidler for individ og gruppe (den blå omvendte pyramiden). Temaet for Ekspertgruppens arbeid plasserer seg til venstre i figuren, før markedsføringstillatelse («MT») foreligger og mens det fortsatt er et usikkert nytte-/risikoforhold ved legemiddelet. Hovedveien for tilgang i dette stadiet er gjennom kliniske studier. Ekspertgruppens arbeid tangerer dette feltet, men dekker i hovedsak det som i rapporten omtales som sidesporene, det vil si unntaksordninger initiert av industrien (CUP) og godkjenningsfritak for enkeltpasienter, initiert av behandlende lege. De lilla boksene til høyre i figuren er inkludert for å vise tilgangsordninger etter markedsføringstillatelse for henholdsvis sykehuslegemidler (Nye metoder) og utenfor sykehus (finansiert gjennom folketrygden), selv om disse er utenfor Ekspertgruppens mandat. På dette tidspunktet foreligger det positivt nytte-/risikoforhold for legemiddelet.
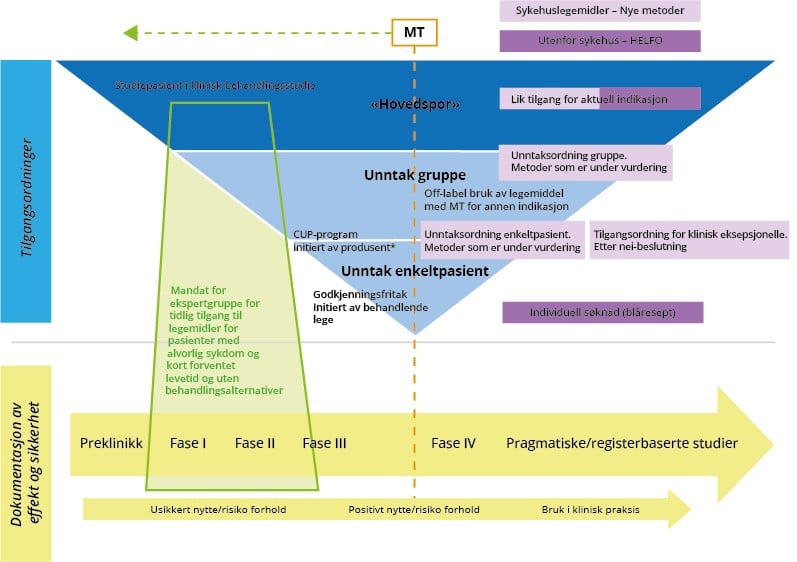
Figur 3.1 System for tilgang til legemidler.
*Med EUs nye legemiddelregelverk for compassionate use -program (se omtale i punkt 4.1.4) vil program også kunne gjelde én pasient.
3.2 Systemet og formålet med markedsføringstillatelse
3.2.1 Rettslige utgangspunkter
Dette kapittelet gir bakgrunnsinformasjon om det ordinære systemet for markedsføringstillatelse og det vitenskapelige utviklingsløpet for legemidler («hovedveien»). Formålet er å etablere et bakteppe for Ekspertgruppens senere drøftelser av unntaksordninger, herunder godkjenningsfritak. For å vurdere handlingsrommet og den nedre dokumentasjonsterskelen for unntak, er det av interesse å forstå kravene som stilles etter hovedreglene.
Legemiddelreguleringen i Norge er del av et harmonisert EØS-rettslig regelverk. Direktiv 2001/83/EF om legemidler2 er i utgangspunktet et fullharmoniseringsdirektiv, noe som innebærer at medlemsstatene i hovedsak ikke kan opprettholde eller innføre nasjonale regler som avviker fra direktivets bestemmelser, se kapittel 9. Det nasjonale handlingsrommet er dermed begrenset til de områdene der direktivet selv åpner for nasjonale tilpasninger.
I norsk rett finnes de sentrale gjennomføringsbestemmelsene i lov 4. desember 1992 nr. 132 om legemidler (legemiddelloven) og legemiddelforskriften.3 Regelverket har som formål å bidra til sikker og rasjonell legemiddelbruk gjennom forsvarlig kontroll av legemidlers kvalitet, sikkerhet og effekt samt markedsføring og pris.4
Hovedregelen i norsk rett er at ingen legemidler kan omsettes uten markedsføringstillatelse.5 Slik tillatelse gis av Direktoratet for medisinske produkter (DMP) etter søknad som enten behandles nasjonalt av DMP eller av legemiddelmyndighetene i EØS i fellesskap, samt Det europeiske legemiddelbyrå (EMA). Behandlingen baseres på innsendt dokumentasjon fra søker som viser at legemiddelet har et positivt nytte-/risikoforhold, forstått slik at den forventede nytten i form av klinisk effekt må overstige den forventede risikoen assosiert med behandlingen.6 Det er innehaveren av markedsføringstillatelsen som er ansvarlig for at legemiddelet oppfyller kravene. Innehaveren har et løpende ansvar for at produksjon, dokumentasjon og sikkerhetsovervåkning oppfyller gjeldende krav gjennom hele legemiddelets levetid.7
Omsetningsforbudet for legemidler uten markedsføringstillatelse er et grunnleggende prinsipp i legemiddelreguleringen. Det finnes likevel enkelte unntak fra denne hovedregelen, blant annet i legemiddelforskriften § 2-5 og som utgjør hovedtemaet for denne rapporten.
3.2.2 Dokumentasjonskrav for markedsføringstillatelse – fra standardkrav til regulatorisk fleksibilitet
3.2.2.1 Innledning
For å få markedsføringstillatelse for et legemiddel kreves det kunnskap om legemiddelets kvalitet, sikkerhet og effekt. Dokumentasjonen skal sikre at legemiddelet har god kvalitet og et positivt nytte-/risikoforhold. Dersom kvalitet, sikkerhet og effekt ikke er tilstrekkelig dokumentert, skal søknaden avslås, jf. legemiddelforskriften § 5-9 bokstav a og direktiv 2001/83/EF artikkel 26.
Dokumentasjonen deles inn i fem moduler. Modul 1 inneholder blant annet forslag til informasjon om legemiddelet som forslag til merking, pakningsvedlegg, og preparatomtale med detaljert informasjon om blant annet dosering, bruksområde, bivirkninger og advarsler. Modul 2 består av overordnede sammendrag og ekspertrapporter. For å sikre tilfredsstillende kvalitet kreves det i modul 3 dokumentasjon om virkestoff, ferdig legemiddel, tilvirkningsmåte og kontrollmetoder. For å vurdere og fastslå legemiddelets sikkerhet og effekt kreves det i modul 4 preklinisk sikkerhetsdokumentasjon fra toksikologiske og farmakologiske undersøkelser, og i modul 5 klinisk effektdokumentasjon fra studier på mennesker. Søknaden må også inneholde miljørisikovurdering, opplysninger om sikker håndtering og lagring, samt overvåknings- og risikohåndteringsplaner. Markedsføringstillatelsen sikrer dermed både selve produktet og at informasjonen som gis til helsepersonell og pasienter er godkjent av legemiddelmyndighetene.8
3.2.2.2 Standardkravene for legemidler til store pasientgrupper
For å fastslå en forsvarlig sikkerhetsprofil, stiller regulatoriske og vitenskapelige standarder klare forventninger til omfanget av pasientdata. Som en generell norm for legemidler beregnet på langvarig behandling av ikke-livstruende tilstander, forventes det at sikkerhetsdatabasen omfatter minst 1 500 eksponerte pasienter. Av disse bør minst 300–600 ha brukt legemiddelet i seks måneder og minst 100 i ett år.9
Disse tallene er ikke absolutte, lovfestede krav, men fungerer som sentrale vitenskapelige referansepunkter som legemiddelmyndighetene legger til grunn i sitt faglig-regulatoriske skjønn. Kjernen i regelverket er ikke et bestemt antall deltakere i seg selv, men kravet om at legemiddelets kvalitet, sikkerhet og effekt er solid dokumentert, og at det foreligger et positivt nytte-/risikoforhold.
For store pasientgrupper representerer dette det høyeste og mest standardiserte kravet til dokumentasjon i godkjenningssystemet. Hovedregelen er derfor klar: Jo større og mer utbredt pasientgruppen er, desto sterkere forventes det at søknaden bygger på et klassisk utviklingsløp med fullstendig dokumentasjon, data fra kliniske studier (fase I–III), store avgjørende studier (pivotale studier) og en omfattende sikkerhetsoppfølging før markedsføringstillatelse kan innvilges.10
3.2.2.3 En glidende overgang mot større regulatorisk fleksibilitet
For sjeldne sykdommer, små pasientgrupper eller tilstander uten gode behandlingsmuligheter kan det være vanskelig å gjennomføre store, tradisjonelle studier. Regelverket åpner derfor for større fleksibilitet, og det kan i praksis aksepteres et mindre omfattende klinisk datagrunnlag enn for de større pasientgruppene.
Prinsippet om at legemiddelet må ha tilfredsstillende kvalitet, dokumentert sikkerhet og effekt, samt et samlet positivt nytte-/risikoforhold, gjelder imidlertid fullt ut. Det som endrer seg, er altså ikke hva som må bevises, men hvor mye data som kreves på selve søknadstidspunktet, og hvordan gjenværende usikkerhet håndteres regulatorisk. Det finnes ingen fast, lovfestet nedre grense for antall pasienter eller et bestemt studiedesign; vurderingen er alltid konkret og materiell basert på om den samlede dokumentasjonen er tilstrekkelig til å forsvare en godkjenning.11
3.2.2.4 Sjeldenfeltet og orphan-legemidler
Legemidler til sjeldne sykdommer (såkalte orphandrugs) er underlagt et eget, harmonisert felleseuropeisk regelverk som også gjelder fullt ut i Norge gjennom EØS-avtalen. Både søknad om sjeldenstatus (orphan-status) og selve søknaden om markedsføringstillatelse behandles sentralt av EMA.
For å få orphan-status må legemiddelet være rettet mot en livstruende eller alvorlig tilstand som rammer færre enn 5 av 10 000 personer.12 I tillegg kreves det at det enten ikke finnes tilfredsstillende behandling fra før, eller at det nye legemiddelet gir en vesentlig tilleggsnytte for pasientene. Formålet med ordningen er å stimulere til utvikling der det kommersielle grunnlaget er begrenset, og statusen gir fordeler som vitenskapelig veiledning, gebyrlettelser og som hovedregel ti års markedseksklusivitet ved godkjenning.
Regelverket oppstiller ingen faste, lovfestede minimumskrav til antall pasienter eller eksplisitte unntak for sjeldentfeltet. Det materielle kravet ligger fast: Kvalitet, sikkerhet og effekt må være tilstrekkelig dokumentert til å fastslå et positivt nytte-/risikoforhold.13
3.2.2.5 Udekket medisinsk behov som grunnlag for fleksibilitet
Et beslektet, men eget hensyn i regelverket er udekket medisinsk behov (unmetmedicalneed). Mens sjeldenfeltet er knyttet til pasientgruppens størrelse, gjelder udekket medisinsk behov situasjoner der det mangler et tilfredsstillende behandlingstilbud – uavhengig av om sykdommen er sjelden eller rammer mange.
Hensynet til et slikt udekket behov kan begrunne større regulatorisk fleksibilitet. I den helhetlige vurderingen av nytte-/risikoforholdet må myndighetene nemlig også ta hensyn til konsekvensene og risikoen ved at pasientene ikke får tilgang til behandling. Dersom det mangler gode alternativer, kan det i praksis aksepteres mer begrenset dokumentasjon og tidvis en høyere risikoprofil enn ved etablerte behandlingsområder. I tillegg kan slike legemidler få raskere saksbehandlingstid for å sikre tidlig tilgang for pasientene. Dette betyr likevel ikke at kravene til dokumentasjon settes til side; det må fortsatt foreligge tilstrekkelig dokumentasjon som viser at legemiddelets nytte oppveier risikoen.14
3.2.2.6 Betinget markedsføringstillatelse
For å gi pasienter tidlig tilgang til livsviktige legemidler, åpner regelverket i tillegg for såkalt betinget markedsføringstillatelse. Denne ordningen er forbeholdt legemidler til alvorlig invalidiserende eller livstruende sykdommer, sjeldne tilstander eller i akutte nødssituasjoner ved trusler mot folkehelsen. Et grunnleggende krav er at legemiddelet dekker et udekket medisinsk behov.
Fleksibiliteten har likevel klare rammer; det kreves at nytte-/risikoforholdet vurderes som positivt, at det er sannsynlig at fullstendige data kan fremskaffes i etterkant, og at folkehelsefordelen ved rask tilgang oppveier risikoen ved at dokumentasjonen ennå er ufullstendig. Ordningen åpner dermed for at et ufullstendig – men tilstrekkelig etablert – dokumentasjonsgrunnlag kan aksepteres midlertidig. Den gjenværende usikkerheten håndteres ved at tillatelsen gis med særskilte vilkår, krever årlig fornyelse og er underlagt skjerpet sikkerhetsoppfølging.15
3.2.2.7 Markedsføringstillatelse under særlige omstendigheter
I tillegg til ordinær betinget markedsføringstillatelse åpner regelverket for godkjenning i situasjoner der fullstendig dokumentasjon ikke kan fremskaffes under normale forhold (såkalte særlige omstendigheter). Dette er aktuelt når pasientgruppen er svært liten, den vitenskapelige dokumentasjonen på feltet er mangelfull, eller det er etisk uforsvarlig å gjennomføre tradisjonelle studier.
Hovedforskjellen mellom de to ordningene ligger i forventningen til fremtidige data; ved en ordinær betinget markedsføringstillatelse gis tillatelsen midlertidig fordi man forventer at fullstendige data vil bli levert i etterkant, mens myndighetene ved godkjenning under særlige omstendigheter erkjenner at det trolig ikke vil være mulig å fremskaffe fullstendig dokumentasjon.
Kravene til forsvarlig kvalitet, sikkerhet, effekt og et positivt nytte-/risikoforhold oppheves likevel ikke. Regelverket tillater godkjenning på et mer begrenset datagrunnlag mot at tillatelsen gis på særskilte vilkår, krever årlig revurdering og underlegges en vesentlig forsterket sikkerhetsoppfølging.16
3.2.3 Hvor går den regulatoriske nedre grensen for å innvilge markedsføringstillatelse
Det sentrale spørsmålet er hvor lite dokumentasjon som regulatorisk kan godtas for å innvilge en markedsføringstillatelse. Regelverket oppstiller ingen fast, lovfestet nedre grense, verken i form av et bestemt minsteantall pasienter eller et absolutt krav om tradisjonelle, randomiserte kontrollerte studier i alle saker.
Hvor mye data som kreves, avgjøres i stedet av den konkrete vurderingen av nytte-/risikoforholdet. Mens store pasientgrupper krever et omfattende og robust kunnskapsgrunnlag, åpner regelverket ved sjeldne sykdommer og store udekkede medisinske behov for fleksibilitet. Her kan myndighetene akseptere små studier, enarmede design, historiske kontrollgrupper, surrogatendepunkter og svært begrensede pasientmaterialer.
Slike forenklede datagrunnlag godtas likevel ikke automatisk. Det forutsetter at effekten kan sannsynliggjøres, at sykdommen er alvorlig, at risikoen er håndterbar, og at mer omfattende studier ikke lar seg gjennomføre i praksis. I tillegg må den gjenværende usikkerheten kunne kompenseres gjennom regulatoriske tiltak etter godkjenning, slik som krav om oppfølgingsstudier, særskilte vilkår og forsterket sikkerhetsovervåkning.
Den reelle nedre grensen kan dermed oppsummeres slik: Dokumentasjonen kan være mindre omfattende enn normalstandarden, så lenge den gir et forsvarlig vitenskapelig grunnlag for å konkludere med at legemiddelets nytte oppveier risikoen for den aktuelle pasientgruppen.
3.2.4 Nytte-/risikovurderingen
For å få markedsføringstillatelse må et legemiddel som nevnt oppfylle fastsatte kvalitetskrav, ha dokumentert effekt og ikke ha skadevirkninger som står i misforhold til den forventede nytten. Søknaden skal avslås dersom nytte-/risikoforholdet ikke er tilstrekkelig dokumentert.
Begrepet «nytte-/risikoforhold» bygger på en harmonisert europeisk standard, ikke en løs interesseavveining. «Risiko» omfatter enhver fare for pasienten, folkehelsen eller miljøet knyttet til legemiddelets kvalitet, sikkerhet og effekt. «Nytte» måles i den positive terapeutiske effekten for pasienten. I en nytte-/risikovurdering holdes denne nytten opp mot denne samlede risikoen. I praksis foretas en helhetlig, vurdering av all dokumentasjon sett opp mot det konkrete bruksområdet, pasientgruppen, doseringen og sykdommens alvorlighetsgrad. Jo mer alvorlig tilstanden er og jo færre alternativer som finnes, desto større risiko og usikkerhet kan aksepteres.
Vurderingen av nytte-/risikoforholdet skjer normalt innenfor et felleseuropeisk nettverk av legemiddelmyndigheter. Søknader behandles enten nasjonalt av DMP, i samarbeid gjennom fellesskapsprosedyrer for godkjenning av legemidler, eller i den sentrale prosedyren, hvor eksperter fra nettverket i den vitenskapelige komiteen for legemidler til mennesker (CHMP) under EMA foretar den endelige vurderingen, og gir sin anbefaling til EU-kommisjonen. Kommisjonen fatter bindende vedtak om markedsføringstillatelse med virkning for EU. DMP treffer eget nasjonalt vedtak om markedsføringstillatelse, jf. legemiddelforskriften § 6-1.
Vurderingen av nytte og risiko følger legemiddelet gjennom hele dets levetid. Produsenten må fortløpende overvåke sikkerheten og varsle om nye opplysninger, og myndighetene kan kreve oppdatert dokumentasjon eller trekke tillatelsen tilbake dersom balansen endrer seg.17
3.2.5 Rettsvirkninger av markedsføringstillatelsen
En markedsføringstillatelse gir adgang til å selge et legemiddel i henhold til godkjenningen. Tillatelsen gir ingen enerett, fritar ikke for annet rettslig ansvar, og er tidsbegrenset til fem år før den normalt fornyes med ubegrenset varighet. DMP kan stanse salget eller trekke tillatelsen tilbake dersom nytte-/risikoforholdet endrer seg, kvaliteten svikter eller innehaveren bryter sine plikter. Før et reseptbelagt legemiddel faktisk kan selges, må det i tillegg fastsettes en godkjent maksimalpris.
Markedsføringstillatelsen medfører omfattende plikter for innehaveren. Det kreves et eget system for legemiddelovervåkning med en kvalifisert ansvarsperson, løpende registrering og innrapportering av bivirkninger til europeiske databaser, samt regelmessige sikkerhetsrapporter. Innehaveren har en vidstrakt plikt til å varsle DMP om nye sikkerhetsopplysninger, restriksjoner i andre land og endringer i markedssituasjonen. Produksjonen må alltid følge godkjente metoder og oppdateres i takt med den vitenskapelige utviklingen.
3.2.6 Oppsummering
Samlet viser regelverket en skala for dokumentasjonskravene. For store pasientgrupper kreves en fullstendig søknad med store, kontrollerte studier og omfattende sikkerhetsdata. For mindre pasientgrupper, sjeldne tilstander og situasjoner med udekkede medisinske behov åpner systemet for økt fleksibilitet gjennom metodiske tilpasninger, mindre datamengder og særlige ordninger som betinget godkjenning eller godkjenning under særlige omstendigheter. Den grunnleggende rettslige standarden ligger likevel fast: Markedsføringstillatelse krever dokumentert kvalitet, sikkerhet og effekt samt et positivt nytte-/risikoforhold. Det som varierer, er hvor mye usikkerhet som kan aksepteres ved godkjenningstidspunktet, og hvordan denne usikkerheten håndteres gjennom vilkår og etterfølgende oppfølging.
3.2.7 Off-label og off-license-bruk
Off-label er bruk av et legemiddel med markedsføringstillatelse på en annen måte enn den som er godkjent og som fremgår av preparatomtalen. Dette kan være at legemiddelet brukes til behandling av en annen sykdom eller tilstand enn det opprinnelig godkjente bruksområdet, at det gis til en annen pasientgruppe – som barn når godkjenningen gjelder voksne – eller at det brukes i en annen dosering eller administrasjonsform enn det som er angitt i godkjenningen. Siden legemidler kan rekvireres til bruk utenfor vilkårene i preparatomtalen, vurderer Ekspertgruppen dette som en del av hovedveien om tilgang til legemidler.
Rapporten benytter begrepet off-license om legemidler som ikke har markedsføringstillatelse i noe land som nevnt i legemiddelforskriften § 2-5 første ledd. Siden slike legemidler ikke er forhåndsvurdert og godkjent av legemiddelmyndighetene, finnes det heller ingen offisiell preparatomtale eller regulatorisk godkjent sikkerhets- og produktinformasjon. For at et slikt legemiddel likevel skal kunne gjøres tilgjengelig for pasienter utenfor kliniske studier, finnes det i hovedsak to tilgangsveier. For det første kan det innhentes et særskilt godkjenningsfritak fra DMP for den enkelte pasient. Dette er den mest vanlige ordningen for individuell tilgang til legemidler uten markedsføringstillatelse, og innebærer en vurdering knyttet til det konkrete pasienttilfellet. For det andre kan tilgang til legemidler uten markedsføringstillatelse gis gjennom et CUP, se punkt 4.1. Slik bruk vurderer Ekspertgruppen for å falle inn under «sideveiene» som omtales i kapittel 4. Vi har for å sikre klarhet, valgt å beskrive disse to begrepene samlet.
Den grunnleggende forskjellen mellom legemidler som brukes off-label og off-license ligger derfor i myndighetenes godkjenning av legemiddelet, og i den regulatoriske grunnvurderingen som normalt ligger til grunn for ordinær bruk i helsetjenesten. Til forskjell fra off-license, har legemiddelet som brukes off-label gjennomgått en regulatorisk vurdering av kvalitet, sikkerhet og effekt for minst ett godkjent bruksområde. Off-license-bruk, som denne rapporten handler om, vil derfor basere seg på et svakere dokumentasjonsgrunnlag, enn det grunnlaget som ligger til grunn for legemidler som brukes off-label.
Utgangspunktet i norsk rett er at leger har en fri forskrivningsrett. Dette innebærer at leger har et stort handlingsrom til å rekvirere reseptpliktige legemidler, og at off-label-bruk i utgangspunktet er lovlig. Det følger likevel av Nasjonal veileder for utprøvende behandling18 at utprøvende behandling som hovedregel skal tilbys innenfor rammen av en klinisk studie. Når off-label-bruken skjer innenfor rammen av en klinisk studie vil selve studien kreve myndighetsgodkjenning. Se nærmere omtale av systemet for å fremskaffe kunnskap i punkt 3.3.19
I spesialisthelsetjenesten foregår off-label-bruk innenfor tydelige organisatoriske rammer. Et nasjonalt rammeverk for legemiddelbehandling utenfor godkjent bruksområde gir anbefalinger for lokale beslutningsprosesser og avklaring av finansieringsansvar før behandlingen tilbys. Rammeverket inkluderer all utprøvende behandling som tilbys enkeltpasienter eller pasientgrupper etter individuell vurdering og utenfor kliniske studier.20 Rammeverket skal bidra til likeverdig behandling på tvers av helseregioner.21 Flere helseforetak har etablert interne prosedyrer for off-label-bruk av legemidler.22
Bruk av nye legemidler før markedsføringstillatelse (off-license) håndteres i spesialisthelsetjenesten i tråd med retningslinje utarbeidet av de regionale helseforetakene. Retningslinjen gjelder legemidler som er oppført på en nasjonal liste og med krav om nasjonal standardavtale før behandlingsstart.23 Den nasjonale listen oppdateres jevnlig i et samarbeid mellom de regionale helseforetakene og DMP. Helseforetakene skal ha egne prosedyrer for bruk av legemidler uten markedsføringstillatelse på nasjonal liste. De regionale helseforetakene oppgir i sitt svar til Ekspertgruppen at søknad om godkjenningsfritak brukes for legemidler som ikke har markedsføringstillatelse i Norge. Ved innvilget søknad om godkjenningsfritak gjør helseforetakene en selvstendig vurdering av om aktuell behandling kan tilbys.
Tilbakemeldingene fra de regionale helseforetakene tyder på at det i liten grad søkes om godkjenningsfritak for legemidler som ikke har markedsføringstillatelse i noe land. Slik bruk håndteres i kliniske studier, eller CUP. Flere helseforetak opplyser at de ikke har registrert slike saker, eller har svært begrenset erfaring med vurdering av slike saker.
Helseklages presentasjon for Ekspertgruppen beskriver at det gjelder et overordnet virksomhetsansvar for sykehus og helseforetak. Dette innebærer krav til internkontroll og systemer for å beslutte hvilke metoder som skal tilbys, der Beslutningsforum for nye metoder har en sentral rolle i å fatte overordnede beslutninger om innføring av behandlinger.
3.3 Systemet med å fremskaffe kunnskapsgrunnlag – utviklingsløpet og regelverk
3.3.1 Innledning
Utprøvende behandling er all behandling der sikkerhet og effekt ikke er tilstrekkelig dokumentert til at behandlingen kan inngå i det ordinære behandlingstilbudet.24 Utprøvende behandling omfatter tiltak både under «hovedveien», nærmere bestemt forskningsstudier og off-label-bruk av legemidler, og under «sideveien», der et legemiddel unntaksvis gis enkeltpasienter gjennom godkjenningsfritak eller CUP. Kjernen i problemstillingen er spenningen mellom den alvorlig syke pasientens ønske om å prøve utprøvende behandling, og de grunnleggende hensynene til pasientsikkerhet, faglig forsvarlighet og samfunnets behov for pålitelig kunnskapsutvikling. For å vurdere handlingsrommet for unntaksordninger, slik som godkjenningsfritak, er det nødvendig å forstå hovedsporet for utprøvende behandling med legemidler: det strengt regulerte systemet for kliniske legemiddelstudier.
3.3.2 Utviklingsløpet for et legemiddel
Utvikling av et legemiddel er en langvarig prosess som gjerne strekker seg over 10 til 15 år. Utviklingen er gjerne organisert i flere faser, og formålet er å frembringe kunnskap om legemiddelets sikkerhet og effekt slik at legemiddelet til slutt kan nå ut til pasienter gjennom en markedsføringstillatelse. Utvikling av et legemiddel følger som regel alle fasene, se punkt 3.3.4.5.
Kravene til systematisk utprøving av legemidler har vokst frem gradvis, i stor grad drevet av alvorlige hendelser som avdekket hvilken skade legemidler kan påføre mennesker dersom de ikke er tilstrekkelig undersøkt. Sulfanilamid-skandalen i 1937, der over hundre mennesker døde etter inntak av et legemiddel løst i giftig dietylenglykol, førte til de første lovkravene om sikkerhetsdokumentasjon i USA. Det var likevel thalidomid-tragedien på slutten av 1950-tallet som for alvor skjerpet dokumentasjonskravene internasjonalt. Thalidomid ble markedsført som et trygt sovemiddel for gravide, men forårsaket alvorlige fosterskader hos tusenvis av barn, og viste at den utprøvingen som da ble ansett som tilstrekkelig, ikke var det. I kjølvannet ble det innført krav om at legemidler, i tillegg til farmasøytisk kvalitet, måtte dokumentere både sikkerhet og effekt gjennom kontrollerte kliniske studier. Siden den gang har rammeverket utviklet seg videre, særlig gjennom International Council for Harmonisation of Technical Requirements for Registration of Pharmaceuticals for Human Use (ICH-samarbeidet) fra 1990-tallet, som harmoniserte kravene til legemiddelutvikling internasjonalt og standardiserte retningslinjene for god klinisk praksis.25
Dagens system har bidratt til å beskytte pasienter mot skadelige og uvirksomme legemidler, og det har skapt et rammeverk som frembringer kunnskap om legemidlers egenskaper. Denne kunnskapen anvender myndigheter til å fatte regulatoriske beslutninger om markedsføringstillatelse, og den gir grunnlag for prioriteringsbeslutninger og gjør det mulig for leger å treffe informerte behandlingsvalg.
Før en legemiddelkandidat kan prøves ut i mennesker, har den gjennomgått omfattende laboratorieundersøkelser der lovende virkestoff identifiseres, optimaliseres og utsettes for innledende sikkerhetsvurderinger i cellekulturer.26 Legemiddelkandidater med åpenbart problematiske egenskaper lukes ut allerede her. Den prekliniske fasen som følger, utgjør det siste leddet før studier i mennesker kan starte. Legemiddelkandidaten testes i levende organismer, hovedsakelig forsøksdyr, for å dokumentere farmakologisk virkning, kartlegge hvordan virkestoffet tas opp i kroppen, fordeles, omdannes og skilles ut, og ikke minst for å avdekke toksikologiske effekter. Et sentralt mål er å fastslå det høyeste dosenivået der det ikke observeres skadelige effekter, noe som danner utgangspunktet for beregning av en trygg startdose i mennesker. I tillegg må det utvikles en egnet legemiddelformulering (for eksempel en tablett) og en produksjonsprosess som tilfredsstiller kravene til god tilvirkningspraksis.
Dyremodeller gjenspeiler midlertid ikke fullt ut menneskets biologi. Virkestoff som viser lovende resultater i dyr, kan vise seg å være uvirksomme eller uakseptabelt toksiske i mennesker, og visse bivirkninger lar seg ikke forutsi fra slike studier. Prekliniske data kan belyse biologisk sannsynlighet for hvordan legemiddelkandidaten kan virke, toksikologi og farmakologiske egenskaper, men gir ikke kunnskap om terapeutisk effekt hos den aktuelle pasientgruppen – og utgjør derfor alene ikke et tilstrekkelig grunnlag for å vurdere om et legemiddel vil være til nytte for den enkelte pasient.
Boks 3.1 Klinisk studie gjennomført for TGN1412
I 2006 ble en fase I klinisk studie gjennomført for TGN1412, et såkalt superagonistantistoff. Dette var et virkestoff med en ny virkningsmekanisme, som ble testet på seks friske, frivillige personer. Etter første infusjon av en dose som var en femhundrededel av det som ble vurdert som sikkert i dyreforsøk, utviklet forsøkspersonene alvorlige og livstruende reaksjoner med multiorgansvikt. Saken viser at legemidler som viser sikkerhet og effekt i prekliniske dyremodeller kan vise svært forskjellige farmakologiske effekter når de gis til mennesker.27
3.3.3 Regelverket for helseforskning generelt
3.3.3.1 Innledning
Klinisk forskning er regulert gjennom lov 20. juni 2008 nr. 44 om medisinsk og helsefaglig forskning (helseforskningsloven). Denne definerer medisinsk og helsefaglig forskning som virksomhet som utføres med vitenskapelig metodikk for å skaffe til veie ny kunnskap om helse og sykdom. Lovens formål er å fremme god og etisk forsvarlig medisinsk og helsefaglig forskning. All medisinsk og helsefaglig forskning skal være i henhold til god vitenskapelig praksis. Forskningsetikken bidrar til å sikre dette.
Regelverket for helseforskning hviler på to grunnleggende hensyn. Det ene er å bygge kunnskap om sykdom, diagnostikk og behandling til nytte for fremtidige pasienter. Dette forutsetter forsvarlig organisering og utøvelse, vitenskapelig metodikk, godt studiedesign, systematisk datainnsamling og etterprøvbarhet. Det andre er å beskytte forskningsdeltakerne, noe som ikke bare er viktig i seg selv, men også for å sikre tilliten til helseforskning, slik at folk er villig til å delta i kliniske studier. Hensynet til den enkelte deltaker er grunnleggende både i regelverket og i forskningsetikken. All medisinsk og helsefaglig forskning som omfattes av loven skal fremlegges og forhåndsgodkjennes av de regionale etiske komiteer (REK).
Helsinkideklarasjonen består av sentrale profesjonsnormer for medisinsk forskning. Deklarasjonen bygger på at hensynet til den enkelte forskningsdeltaker alltid må gå foran vitenskapens og samfunnets interesser, og at ansvaret for forskningsdeltakeren alltid påhviler legen eller forskeren, ikke deltakeren selv, selv om samtykke er gitt.
Det samme grunnsynet kommer til uttrykk i Europarådets biomedisinkonvensjon og tilleggsprotokollen om biomedisinsk forskning. Protokollen fastsetter at forskning på mennesker bare skal skje dersom det ikke finnes noe alternativ som er tilnærmet like effektivt, og når risiko og byrde ved forskningen ikke er uforholdsmessig sett i lys av den potensielle nytteverdien. Det stilles dessuten krav om uavhengig vitenskapelig og etisk vurdering før et prosjekt kan gjennomføres.
Stortinget har vedtatt endringer i helseforskningsloven for å møte medisinske, teknologiske og organisatoriske endringer i hvordan medisinsk og helsefaglig forskning gjennomføres.28 Flere av endringene omhandler situasjoner der forskning kan inngå som en del av helsehjelpen som ytes i helse- og omsorgstjenestene. Når forskning inngår som en del av helsehjelpen, vil både regelverket som regulerer helsehjelp og regelverket for medisinsk og helsefaglig forskning gjelde. Klinisk behandlingsforskning er definert i loven som «forskningsprosjekt som kan påvirke pasientforløpet og som inngår i helsehjelpen.» Kliniske behandlingsstudier er en undergruppe av kliniske studier.
3.3.3.2 Om helseforskningsloven og forholdet til regelverket om klinisk utprøving.
Forholdet mellom helseforskningsloven og regelverket om klinisk legemiddelutprøving må forstås som et samspill mellom et generelt forskningsregelverk og et særskilt legemiddelregelverk. Helseforskningsloven oppstiller de alminnelige rammene for medisinsk og helsefaglig forskning, mens klinisk utprøving av legemidler på mennesker er særskilt regulert i legemiddellovgivningen. Dette kommer til uttrykk i helseforskningsloven § 2 tredje ledd, hvor det fremgår at for klinisk utprøving av legemidler på mennesker gjelder legemiddelloven § 3 med tilhørende forskrifter, og at helseforskningsloven gjelder utfyllende så langt den passer. Klinisk utprøving av legemidler på mennesker er dermed underlagt et særskilt regelverk forankret i legemiddelloven § 3 og forskrifter gitt med hjemmel i denne bestemmelsen. Forordning (EU) nr. 536/2014 om klinisk utprøving av legemidler til mennesker er gjennomført i norsk rett ved henvisning i legemiddelforskriften § 15-6 a.
3.3.4 Klinisk utprøving av legemidler
3.3.4.1 Overordnet om regelverket
Det grunnleggende utgangspunktet i legemiddelreguleringen er at legemidler skal utvikles, utprøves og dokumenteres gjennom et trinnvis og regulert system før de tas i bruk i ordinær klinisk praksis. I Norge er klinisk utprøving av legemidler på mennesker forankret i legemiddelloven § 3, som hjemler å gi nærmere forskriftsbestemmelser. Regelverket er fullharmonisert i EU/EØS gjennom forordning (EU) nr. 536/2014 om kliniske utprøvinger av legemidler for mennesker.
Forordningen er gjennomført i norsk rett ved inkorporasjon i legemiddelforskriften § 15-6a. At regelverket er en forordning, innebærer at det gjelder direkte som norsk forskrift. Dette sikrer et harmonisert regelverk på tvers av landegrensene, noe som er avgjørende for å kunne gjennomføre store, flernasjonale studier og sikre like vilkår for pasientsikkerhet og datakvalitet i hele EØS-området. Systemet for klinisk legemiddelutprøving er bygget opp rundt to ufravikelige og likestilte formål. Slik det fremgår av forordningens fortale punkt 1, skal forsøkspersonenes rettigheter, sikkerhet, menneskeverd og velferd vernes og alltid prioriteres høyere enn alle andre interesser, og det skal sikres at de data som fremkommer i den kliniske utprøvingen er pålitelige og robuste.
3.3.4.2 Myndighetsgodkjenning
For å sikre en uavhengig kontroll av at hensynet til pasientsikkerhet og datakvalitet ivaretas, er alle kliniske utprøvinger underlagt et krav om forhåndsgodkjenning, jf. forordning (EU) nr. 536/2014 artikkel 4. I Norge behandles søknadene av DMP og den regionale etiske komiteen for klinisk utprøving av legemidler og medisinsk utstyr (REK KULMU). Forordningen krever godkjenning fra begge instanser for at en studie skal kunne starte.
DMP har hovedansvaret for den vitenskapelige og regulatoriske vurderingen se forordningens del I, jf. artikkel 6. Dette innebærer blant annet en vurdering av legemiddelets kvalitet, herunder opplysninger om tilvirkning og import, samt en gjennomgang av prekliniske og kliniske data. Slike kliniske data kan omfatte effekt- og sikkerhetsdata fra tidligere studier eller erfaring med legemidler i samme klasse. DMP vurderer også studiens vitenskapelige relevans og kvalitet for å sikre at studiedesignet er tilstrekkelig robust og pålitelig til å gi meningsfull og etterprøvbar kunnskap.
REK KULMU foretar den nasjonale, forskningsetiske vurderingen, se forordningens del II, jf. artikkel 7, som blant annet bygger på prinsippene i Helsinkideklarasjonen. Komiteens hovedoppgave er blant annet å vurdere forsvarligheten av å inkludere mennesker i studien. Dette omfatter en vurdering av pasientinformasjonen og prosessen for informert samtykke, samt om belastningen og risikoen for den enkelte forsøksperson er etisk akseptabel.
3.3.4.3 Terskelen for godkjenning
Terskelen for godkjenning av en klinisk studie kan ikke reduseres til ett enkelt formelt kriterium. Etter forordningens artikkel 6 skal vurderingen særlig rette seg mot om den forventede terapeutiske nytten og folkehelsenytten forsvarer den risikoen og ulempen forsøkspersonen utsettes for.
3.3.4.4 Håndtering av usikkerhet
Klinisk utprøving innebærer per definisjon usikkerhet. Forskjellen fra ordinær klinisk praksis er at usikkerheten i studier håndteres gjennom forhåndsdefinerte, strukturerte sikkerhetsmekanismer. Et grunnleggende krav er at pasienten avgir et informert samtykke, jf. forordningens kapittel V, der det tydelig fremgår at behandlingen er utprøvende. Videre stiller forordningen strenge krav til løpende kontroll med sikkerheten. Etter artikkel 48 skal utprøvingen overvåkes for å sikre forsøkspersonenes rettigheter og sikkerhet, og etter artikkel 53 er sponsoren pålagt å rapportere alle uventede hendelser som påvirker nytte-/risikoforholdet. Dersom det oppstår uakseptabel risiko, gir forordningens artikkel 77 medlemsstatene adgang til å iverksette korrigerende tiltak, herunder å suspendere eller tilbakekalle godkjenningen av utprøvingen.
For at en studie skal kunne forsvare risikoen pasientene utsettes for, må den generere pålitelige og robuste data. Dette sikres gjennom strenge krav til studiedesign, slik som bruk av kontrollgrupper, randomisering, dobbeltblinding og definerte endepunkter. Det er et skille mellom det å få godkjent en klinisk utprøving av et legemiddel og det å få en ordinær markedsføringstillatelse. En studiegodkjenning er ikke en bekreftelse på at legemiddelet virker eller er trygt for ordinær behandling; det er en tillatelse til å stille et vitenskapelig spørsmål under strengt kontrollerte betingelser. Markedsføringstillatelse krever derimot vitenskapelig dokumentasjon av legemiddelets kvalitet, sikkerhet og effekt. Studiegodkjenningen er selve forutsetningen for å kunne bygge opp den dokumentasjonen som kreves for å senere oppnå markedsføringstillatelse.
Regelverket for klinisk utprøving er designet for å håndtere usikkerhet. Det balanserer den enkelte pasients håp og behov for sikkerhet mot samfunnets behov for pålitelig kunnskapsutvikling.
3.3.4.5 Utvikling av kunnskap i utviklingsløpet for et legemiddel
Et sentralt spørsmål i denne sammenhengen er hva man faktisk vet om et legemiddel på ulike stadier i utviklingsløpet, og hva som kreves av metodikk og datagrunnlag for å kunne trekke pålitelige slutninger. Den kliniske dokumentasjonen utvikles vanligvis trinnvis gjennom fase I, fase II og fase III. Kunnskapen om et legemiddel er begrenset i tidlig fase og øker gradvis gjennom utviklingsløpet. En søknad om markedsføringstillatelse vil normalt sendes etter at fase III er fullført.
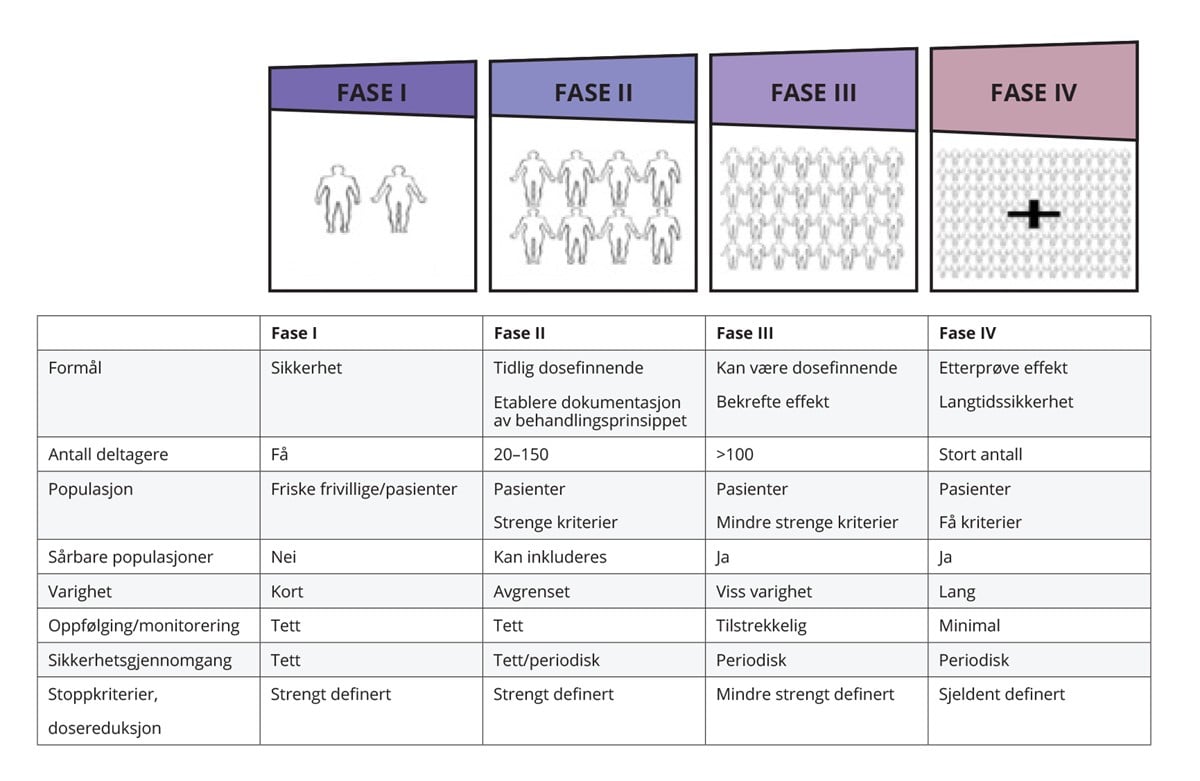
Figur 3.2 Utviklingsfasene i en klinisk utprøving av legemiddel.
Kilde: Direktoratet for medisinske produkter. Innhold i tabell er basert på ICH guideline E8(R1) Step 2b on general considerations for clinical studies
I fase I gis legemiddelet til mennesker for første gang. Formålet er primært å undersøke human farmakologi, herunder toleranse, farmakokinetikk og dose, altså hvordan legemiddelet påvirker kroppen og hvordan kroppen håndterer legemiddelet. Sikkerhet undersøkes hos et lite antall personer. Som oftest er disse personene friske frivillige forsøkspersoner fordi pasienter regnes som mer sårbare og derfor skal beskyttes mot å bli inkludert i slike «first-in-human»-studier. I noen tilfeller, for eksempel for legemidler mot kreftsykdommer, gjøres disse studiene hos pasienter med den aktuelle sykdommen. Fase I-studier har normalt kort varighet, tett oppfølging og definerte stoppkriterier.
Etter endt fase I får man altså i hovedsak den første dokumentasjonen om toleranse, sikkerhet og farmakokinetikk, basert på et lavt antall personer. Man vet på dette tidspunktet normalt lite om klinisk sikkerhet og effekt i den aktuelle pasientgruppen.
I fase II er hovedformålet å undersøke om terapeutisk effekt hos pasienter er tilstrekkelig lovende til å fortsette utviklingen av legemiddelet, samtidig som det innhentes mer dokumentasjon om dose, administrasjonsmåte, behandlingsvarighet og bivirkningsprofil. Det inkluderes et mindre antall pasienter basert på tydelige, og strenge inklusjonskriterier. Også her benyttes strengt definerte stoppkriterier.
I denne fasen foreligger det normalt for første gang et visst grunnlag for å vurdere om legemiddelet har klinisk relevant effekt i den tiltenkte pasientgruppen. Grunnet smal pasientpopulasjon og et lavt antall inkluderte pasienter vil det være usikkerhet knyttet til å overføre effekten til den endelige målpopulasjon. Fase II studier gir også dokumentasjon om relevante doseringer i pasientgruppen, samt administrasjonsmåte, behandlingsvarighet og bivirkningsprofil.
I fase III er formålet å bekrefte legemiddelets sikkerhet og effekt i en større pasientgruppe og dermed etablere et mer robust grunnlag for vurdering av terapeutisk sikkerhet og effekt under forhold som ligger nær den tilsiktede kliniske bruken. Legemiddelet sammenlignes gjerne med standardbehandling eller placebo, og pasientene fordeles ofte tilfeldig mellom studie- og kontrollarm (randomisering). Tilstrekkelig størrelse på studiepopulasjonen bidrar til å sikre tilstrekkelig statistisk styrke og dermed troverdige resultater.29 Først etter fase III foreligger det dermed et mer etablert dokumentasjonsgrunnlag som kan danne basis for en kunnskapsbasert nytte-/risikovurdering.
Studiedesign er avgjørende for dokumentasjonskvaliteten og skal sikre robuste data. Relevante kontrollgrupper, hensiktsmessige endepunkter, tilstrekkelig oppfølgingstid og systematisk sikkerhetsoppfølging er nødvendige for å kunne vurdere behandlingseffekt og risiko på en forsvarlig måte. Randomisering, det vil si tilfeldig fordeling av pasienter til henholdsvis studiearm og kontrollarm, bidrar til å redusere risikoen for skjevheter og som sikrer rettferdig sammenlikning av behandlingene. Kontrollgrupper gjør at en kan skille effekten av behandling fra andre faktorer som påvirker det en måler i en randomisert kontrollert studie, slik som sykdomsutvikling. Både randomisering og såkalt «dobbeltblinding», bidrar til at verken utprøver eller deltaker kan påvirke eller vet hvilken behandling som gis.
Det avgjørende er om dokumentasjonen samlet sett er tilstrekkelig til å kunne trekke slutninger om kvalitet, sikkerhet, effekt og nytte-/risikoforhold. For små pasientgrupper og sjeldne sykdommer kan det være nødvendig med større regulatorisk fleksibilitet, men uten at de grunnleggende kravene til faglig og metodisk forsvarlighet bortfaller, se punkt 3.2.2.
Bare et mindretall av legemiddelkandidatene tas gjennom hele utviklingsløpet og oppnår markedsføringstillatelse. Mange substanser som fremstår svært lovende tidlig i prosessen, for eksempel i laboratoriet og i dyreforsøk, feiler når de senere testes i mennesker. Et stort flertall av kandidatene som starter klinisk utprøving, når aldri markedet, og kjente estimater viser at suksessraten for legemidler som går inn i fase I-studier, typisk bare ligger på rundt 5 til 10 prosent avhengig av terapiområde.30 Hovedårsakene til dette frafallet er som oftest at legemiddelet viser seg å gi alvorlige bivirkninger, eller at man ikke klarer å sannsynliggjøre en tilstrekkelig og klinisk relevant effekt på sykdommen.31 Godkjenning av en klinisk studie er derfor ingen forhåndsgaranti for at legemiddelet til slutt vil vise seg å ha et positivt nytte-/risikoforhold.
Dette er et viktig utgangspunkt for vurderingen av tidlig tilgang. I all klinisk utprøving av et legemiddel vil det foreligge usikkerhet. Jo tidligere i utviklingsløpet et legemiddel befinner seg, desto større er usikkerheten om effekt, dose, varighet, bivirkninger og klinisk anvendbarhet.
3.3.4.6 Særskilt om kliniske studier for alvorlige og sjeldne tilstander
Kliniske studier ved alvorlige og sjeldne tilstander reiser særskilte vitenskapelige utfordringer.32 Små og heterogene pasientpopulasjoner kan gi begrenset statistisk styrke og øke usikkerheten i effektestimatene. Det kan være nødvendig å bruke alternative studiedesign, da tradisjonelle randomiserte kliniske studier kan være utfordrende å gjennomføre. EMA har i sine retningslinjer for små pasientpopulasjoner anerkjent at sjeldne sykdommer krever fleksibilitet i studiedesign. Valg av studiedesign må være egnet for å nå de forskningsmål som er satt. Ved forhåndsgodkjenning av søknad om klinisk utprøving hos REK KULMU vil valg av design inngå som ett av flere forhold søker skal oppgi, jf. forskrift 1. juli 2009 nr. 955 om organisering av medisinsk og helsefaglig forskning §§ 7 og 8.
Hva som aksepteres vil avhenge av hvor sjeldent sykdommen forekommer og om det er stor variasjon i effekten man forventer blant pasientene med den aktuelle sykdommen. Videre vil det avhenge av om det finnes et reelt behandlingsalternativ. For alvorlige sykdommer baseres valg av kontrollgruppe på at man ikke skal frata pasienter behandling som kan forhindre alvorlig uopprettelig skade. Ifølge Helsinkideklarasjonen og retningslinjer fra EMA skal nye behandlinger som hovedregel testes mot den beste tilgjengelige dokumenterte behandlingen. Dersom ingen behandling finnes, kan testing mot placebo («placebokontroll») være akseptabelt. Dersom det foreligger «overbevisende eller vitenskapelig solide metodologiske grunner» til ikke å sammenlikne kan studier uten kontrollgruppe aksepteres.33 Et annet viktig prinsipp er at en studies design må være av en metodologisk kvalitet som sikrer klare svar (metodisk forsvarlighet), noe som igjen betyr at man skal gjøre randomiserte, kontrollerte studier når dette er mulig. Det er etisk problematisk å utsette sårbare pasienter for risikoen ved en studie som har et design som ikke gjør den egnet til å besvare forskningsspørsmålene.
Gjennomføring av tidlig-fase kliniske studier krever dedikert infrastruktur, personell med både akademisk og klinisk kompetanse og betydelige ressurser. Slike studier gjennomføres som regel ved universitetssykehusene grunnet strenge krav til gjennomføring.
Pasienter med begrenset levetid regnes gjerne å være i en sårbar situasjon.34 Terskelen for å forske på sårbare grupper skal være høy. Personer som inngår i en sårbar gruppe, kan ha særskilte utfordringer med å gi fritt informert samtykke til forskning. Det åpnes likevel for forskning på personer med krav om særlig beskyttelse, fordi det er viktig å få kunnskap om behandling for slike grupper. I henhold til Helsinkideklarasjonen kan forskning kun inkludere sårbare grupper når forskningen ikke kan utføres på mindre sårbare grupper, og antas å komme de sårbare gruppene til gode.
På sjeldenfeltet vil hver diagnose, sykdom eller tilstand opptre sjeldent i hvert land. Da vil internasjonalt samarbeid være av stor betydning for at norske pasienter med sjeldne sykdommer skal gis mulighet til å prøve ut legemidler gjennom deltakelse i kliniske behandlingsstudier. Videre vil gode registre og infrastruktur for genetiske undersøkelser være sentralt for å øke deltakelsen i slike studier.
Boks 3.2 IMPACT-studien
IMPACT-studien gjennomføres ved flere helseforetak og ledes av Oslo universitetssykehus HF. Studien er en fase II-studie der legemiddelet ILB prøves ut på pasienter med ALS, etter definerte inklusjonskriterier for deltakelse, blant annet knyttet til symptomvarighet, sykdomsforløp, og pustefunksjon. Studien måler sikkerhet og effekt av ILB sammenliknet med nåværende standardbehandling, Riluzol. Eksemplet illustrerer at kliniske studier gir tilgang innenfor et strukturert system med klart definerte vilkår, og at slike vilkår både ivaretar studiedesign og pasientsikkerhet.
Samtidig synliggjør eksemplet hvorfor enkelte pasienter med alvorlig sykdom ikke vil kunne delta i studier. De kan falle utenfor inklusjonskriteriene, studien kan være geografisk utilgjengelig, eller sykdommen kan utvikle seg for raskt til at deltakelse er et reelt alternativ.
4 Sideveier: Unntaksordninger
4.1 Compassionate use-program
4.1.1 Innledning
Forordning (EF) nr. 726/2004 artikkel 83 åpner for at medlemsstatene kan fravike kravet til markedsføringstillatelse gjennom såkalte compassionate use-program (CUP). CUP er forbeholdt grupper av pasienter med livstruende, langvarig eller alvorlig invalidiserende sykdom som ikke kan behandles tilfredsstillende med godkjente legemidler. Legemiddelet må enten være under klinisk utprøving eller søknad er sendt Det europeiske legemiddelbyrå (EMA) i den sentrale godkjenningsprosedyren.
Ordningen er gruppebasert og retter seg mot en definert pasientpopulasjon med bestemte inklusjons- og eksklusjonskriterier. Fortalen til forordning (EF) nr. 726/2004 punkt 33 understreker at formålet er å ivareta «patienternes berettigede forventninger» (thelegitimateexpectationsofpatients) gjennom en harmonisert tilnærming som sikrer pasientsikkerheten selv om kravet om markedsføringstillatelse fravikes.
Komiteen for legemidler til mennesker (CHMP) som vurderer søknader om markedsføringstillatelse gjennom den sentrale prosedyren, kan etter artikkel 83(4) vedta uttalelser om vilkår for bruk, distribusjon og målgruppe for et CUP. Etter artikkel 83(8) har produsenten ansvar for å gjøre legemiddelet tilgjengelig for pasientene i programmet og sikre fortsatt tilgang i perioden mellom autorisasjon og faktisk markedsføring.
Forordning (EF) nr. 726/2004 gjelder som forskrift, jf. legemiddelforskriften § 6-1 første ledd. Direktoratet for medisinske produkter (DMP) kan i særlige tilfeller gjøre andre unntak fra kravet om markedsføringstillatelse enn de som følger av legemiddelforskriften kapittel 2, jf. § 2-8 tredje ledd. DMP kan dermed godkjenne CUP i Norge med hjemmel i bestemmelsen. Selv om bestemmelsen gir DMP et visst forvaltningsskjønn, er dette handlingsrommet begrenset av EØS-retten. Som nærmere omtalt i rapportens kapittel 3 og 9, bygger EUs legemiddelregelverk på fullharmonisering. Det betyr at hovedregelen om markedsføringstillatelse er ufravikelig, og at adgangen til å gjøre unntak er uttømmende regulert i EØS-rettsaktene. Norske myndigheter kan derfor ikke senke kravene til legemidlers kvalitet, sikkerhet og effekt under det nivået regelverket setter.
Det er produsenten av det aktuelle legemiddelet som kan søke om en slik godkjenning hos DMP.35 For at programmet skal godkjennes, må flere forutsetninger være oppfylt. For det første må bruken av legemiddelet være forbeholdt pasienter med kroniske, livstruende eller alvorlig invalidiserende sykdommer. For det andre gjelder programmet kun for pasienter som ikke kan delta i pågående kliniske studier, og som heller ikke har nytte av eksisterende legemidler med markedsføringstillatelse. Videre kreves det tilstrekkelig dokumentasjon på legemiddelets sikkerhet og effekt, slik at nytte-/risikoforholdet vurderes som overveiende positivt for denne pasientgruppen. Til slutt er det et krav at søkeren enten har sendt inn en søknad om markedsføringstillatelse, eller har pågående kliniske studier for det aktuelle produktet. I tillegg skal legemidlene være gratis for pasienten. Import av legemidlene skal gjøres av virksomheter med importtillatelse eller av sykehusapotek. Det er ingen forskriftsfestet saksbehandlingsfrist, men DMP har som mål å besvare søknader innen 35 dager. Det påløper ingen søknadsavgift.
Etter godkjenning skal behandlende lege føre oppdatert pasientliste. Bivirkninger rapporteres som for markedsførte produkter. Vesentlige protokollendringer krever godkjenning fra DMP. Søker skal levere årlig statusrapport med pasientantall, nytte-/risikovurdering og oppstilling av alvorlige hendelser. Når legemiddelet får markedsføringstillatelse og pris, skal innehaveren innen 30 dager informere DMP om planlagt sluttdato eller eventuell videreføring. Nye pasienter kan inkluderes frem til legemiddelet er kommersielt tilgjengelig. DMP kan stanse et pågående program av hensyn til pasientsikkerhet eller av andre grunner.
Dagens CUP-ordning ble vurdert i forbindelse med arbeidet med Meld. St. 21 (2024–2025) Helse for alle – Rettferdig prioritering i vår felles helsetjeneste (Prioriteringsmeldingen). En ekspertgruppe nedsatt av Helse- og omsorgsdepartementet pekte på at tidlig tilgang gjennom CUP kan vanskeliggjøre prisforhandlinger og forsinke bredere pasienttilgang.36 I rapporten ble det frarådet utbredt bruk ved langvarig sykdom, men ekspertgruppen så rom for å legge bedre til rette for CUP ved kort forventet behandlingstid (under seks måneder). Rapporten om tilgang og prioritering peker også på at merverdiavgift på CUP har vært et praktisk hinder som bør vurderes. Prioriteringsmeldingen omtaler at CUP skal være tidsbegrenset og begrenset i omfang, og at utprøvende behandling som hovedregel skal skje gjennom kliniske studier. Meldingen konstaterer at CUP brukes lite i Norge sammenlignet med andre land, og at økt tilrettelegging bør vurderes, se punkt 7.1.10.
4.1.2 Operasjonalisering i helsetjenesten
Selv om DMP gir den regulatoriske godkjenningen etter legemiddelforskriften som omtalt ovenfor, forvaltes den praktiske og økonomiske gjennomføringen i spesialisthelsetjenesten i Norge av de fire regionale helseforetakene.37
De regionale helseforetakene, i samarbeid med DMP, fører en løpende oppdatert nasjonal liste over legemidler uten markedsføringstillatelse.38 For alle legemidler på denne listen kreves det at det inngås en nasjonal standardavtale forhandlet av Sykehusinnkjøp HF, divisjon legemidler. Standardavtalens vilkår er faste og kan ikke fravikes av enkeltforetak eller leverandører uten særskilt vedtak fra nasjonalt fagdirektørmøte.39 Det stilles i dag følgende sentrale krav til leverandør og behandlende enheter:
- Langvarig behandling: Legemiddelet skal leveres 100 prosent vederlagsfritt til helseforetak og pasient helt frem til Beslutningsforum fatter vedtak om innføring. Ved et nei-vedtak i Beslutningsforum plikter produsenten å fortsette vederlagsfri forsyning til allerede inkluderte pasienter så lenge de har klinisk nytte. Leverandøren dekker alle kostnader ved transport, grossist- og apotekhåndtering og eventuell merverdiavgift.40
- Kortvarig behandling: For kurer med forventet gjennomsnittlig varighet under seks måneder leveres legemiddelet gratis i ikke-kommersielle pakninger frem til markedsføringstillatelse og i minimum seks måneder deretter. Ved overgang til kommersielle pakninger etter markedsføringstillatelse betaler helseforetaket inntil 10 prosent av maksimal fastsatt apotekinnkjøpspris (AIP), oppad begrenset til 100 000 kroner per pasient per år, inntil Beslutningsforum har fattet vedtak.41
- Faglige og administrative forpliktelser: Produsenten kan ikke sette en øvre kvotebegrensning på antall inkluderte pasienter innenfor avtaleperioden. Distribusjon skal skje via etablerte grossister og sykehusapotek. Lokalt i helseforetakene forutsetter inklusjon at behandlingen er godkjent av klinikk-/avdelingsledelse, og det opprettes en skriftlig behandlingsavtale mellom den enkelte sykehusavdeling og leverandøren.42
Samtlige godkjente CUP og inngåtte nasjonale standardavtaler har så langt vært knyttet til spesialisthelsetjenestens ansvarsområde.43 Programmene omfatter i all hovedsak avansert sykehusbehandling innen onkologi, hematologi, alvorlige nevrologiske lidelser og transplantasjonsmedisin, hvor legemidlene initieres eller administreres i sykehus og formidles via sykehusapotek.44 Sykehusinnkjøp HF har per mai 2026 inngått avtaler for ulike legemidler som per i dag er åpne for inklusjon av nye pasienter (blant annet mirdametinib, nirogacestat, obnitix, belzutifan, belantamab, soravtansin, teplizumab, belumosudil og sotatercept). I tillegg foreligger det et tjuetalls avtaler der inklusjonsperioden for nye pasienter er lukket, men hvor behandling kan videreføres for allerede inkluderte pasienter.
Det finnes ingen eksempler på at det er etablert CUP på folketrygdens ansvarsområde (blåreseptordningen).45 Dette henger blant annet sammen med at folketrygden som hovedregel ikke finansierer utprøvende behandling, jf. blåreseptforskriften § 3 fjerde ledd som stiller krav om vitenskapelig godt dokumentert og klinisk relevant virkning for den aktuelle sykdommen for å innvilge individuell stønad. For de fleste CUP-legemidler vil finansieringsansvaret ligge hos spesialisthelsetjenesten, fordi behandlingen gis der. For legemidler som prøves ut i tidlig fase, vil det falle utenfor folketrygdens dekningsområde fordi vilkåret om vitenskapelig godt dokumentert og klinisk relevant virkning for den aktuelle sykdommen ikke oppfylles.
4.1.3 Krav til dokumentasjon etter dagens praksis
Gjennomgangen viser at det stilles krav til alle tre dokumentasjonstyper – kvalitet, preklinisk dokumentasjon og kliniske data – for at et CUP skal vurderes som forsvarlig. For samtlige program CHMP har vurdert, er dokumentasjonen på kvalitet og preklinisk dokumentasjon vurdert som tilstrekkelig. Klinisk dokumentasjon kreves også i alle saker. I CHMPs retningslinje for CUP under artikkel 83 heter det at «[i]n terms of efficacy, the assumptions for compassionate use may be based on mature randomised phase III trials (…). However, acceptable assumptions may rely on promising early data observed in exploratory trials (e.g. uncontrolled phase II trials). In terms of safety, submission of all available data, which may contribute to refinement of the conditions for use defined in the opinion, is encouraged», jf. EMA (2007) punkt 5 side 6. Selv om retningslinjen dermed åpner for at tidlige, ukontrollerte data kan være tilstrekkelig, og omfanget varierer mellom sakene, foreligger det i de fleste sakene et betydelig klinisk datagrunnlag.
For remdesivir, som ble vurdert under den akutte covid-19-pandemien i 2020, aksepterte myndighetene mer begrenset dokumentasjon enn normalt som følge av nødssituasjonen. Det forelå farmakokinetiske studier med 138 personer, fem pågående effektstudier, samt kliniske sikkerhetsdata fra til sammen 719 pasienter. Hypotesen om klinisk effekt hvilte på prekliniske data og farmakokinetikk. Programmet ble avgrenset til voksne pasienter med behov for respiratorbehandling, med spesifikke inklusjons- og eksklusjonskriterier. Som betingelse for programmet understreket CHMP at behandling kun burde initieres i sykehus, og at det skulle prioriteres å inkludere pasienter i kliniske utprøvinger fremfor i et CUP, se EMA/178637/2020.
For hepatitt C-legemidlene daclatasvir, ledipasvir/sofosbuvir og sofosbuvir, som ble vurdert fra 2013, forelå det mer robust klinisk dokumentasjon. For daclatasvir var det gjennomført farmakokinetiske studier med både friske frivillige og pasienter, samt en klinisk effektstudie med 211 pasienter som viste høy responsrate. For ledipasvir/sofosbuvir forelå data fra pågående fase II- og fase III-studier med til sammen ca. 1 300 pasienter, og for sofosbuvir alene forelå fire fase III-studier med ca. 1 200 pasienter og en sikkerhetsdatabase med over 1 700 pasienter. Betingelsene for disse programmene inkluderte krav om at legemidlene kun kunne rekvireres av leger med erfaring i behandling av hepatitt C («restricted medical prescription»), se EMA/797185/2013, EMA/697409/2013 og EMA/181960/2014.
Det legemiddelet med mest begrenset dokumentasjon er zanamivir (intravenøs formulering), som ble vurdert i 2010 i forbindelse med influensa (H1N1). Her forelå kun fase I- og fase II-studier med til sammen 149 personer, hvorav 120 hadde fått zanamivir. Det var ingen avsluttede effektstudier, og den kliniske erfaringen var svært begrenset. CHMP problematiserte da også eksplisitt det begrensede datagrunnlaget i sin vurdering. Som konsekvens ble bruksområdet i CUP-et begrenset til kritisk syke pasienter, og det ble stilt krav om at pasienter helst burde inkluderes i en pågående sikkerhetsstudie fremfor i selve CUP-et. I tillegg kunne CHMP bygge på sikkerhetsdata fra ytterligere 500 pasienter som hadde fått zanamivir gjennom et tidligere CUP initiert i 2009, se EMA/484396/2011 Rev. 1.
For oseltamivir (intravenøs formulering) forelå fire farmakokinetiske studier med ca. 70 friske frivillige, men ingen effektdata på den intravenøse formuleringen. Her var imidlertid substansen allerede godkjent i en annen formulering (peroralt) til behandling av influensa siden 2002, noe som ga et bredere dokumentasjonsgrunnlag å bygge på, se EMA/CHMP/780707/2011.
Gjennomgangen av CHMPs praksis avdekker en systematisk tilnærming til spørsmålet om regulatorisk forsvarlighet ved CUP. Flere sentrale kontrollmekanismer kan identifiseres.
For det første kreves det et minimum av dokumentasjon på kvalitet, preklinisk dokumentasjon og klinisk erfaring. Selv for det programmet med det svakeste datagrunnlaget (zanamivir) forelå det strukturerte kliniske studier, om enn begrensede, og CHMP foretok en vurdering av om dette var tilstrekkelig.
For det andre tilpasses betingelsene og begrensningene i programmet proporsjonalt med dokumentasjonsnivået. Jo mer begrenset dokumentasjonen er, desto strengere avgrenses målgruppen og desto sterkere understrekes behovet for å kanalisere pasienter til kliniske studier. Dette ivaretar hensynet til kunnskapsgenerering: CUP skal ikke undergrave den kliniske utprøvingsprosessen, men fungere som et supplement for pasienter som ikke kan delta i studier.
For det tredje pålegges produsenten et ansvar for tilgjengeliggjøring, jf. artikkel 83(8), som også fastsetter at pasienter som deltar i et CUP skal sikres tilgang til legemiddelet i perioden mellom autorisasjon og markedsføring.
For det fjerde sørger kravet om regelmessig oppdatering av CHMPs uttalelser for at vurderingen av forsvarlighet er dynamisk og tilpasses den til enhver tid tilgjengelige kunnskapen.
CUP-ordningen anerkjenner at det i visse situasjoner er forsvarlig å gjøre legemidler tilgjengelige før markedsføringstillatelse foreligger. Det er imidlertid ikke en ordning uten regulatorisk kontroll. CHMPs praksis viser at det stilles krav til dokumentasjon, at den vitenskapelige vurderingen foretas av den samme ekspertisen som vurderer ordinære søknader om markedsføringstillatelse, at betingelsene skaleres i tråd med dokumentasjonsnivået, og at hensynet til kunnskapsgenerering gjennom kliniske studier søkes ivaretatt parallelt. Ordningen illustrerer dermed hvordan legemiddelreguleringen balanserer to tilsynelatende motstridende hensyn: behovet for å beskytte pasienter mot utilstrekkelig dokumenterte legemidler og behovet for å gi alvorlig syke pasienter tilgang til behandling med potensiell effekt på overlevelse, helse eller livskvalitet der alternativene er uttømt.
4.1.4 EUs nye legemiddelregelverk
EUs nye legemiddelregelverk ble vedtatt i desember 2025. Publisering i Official Journal er forventet i løpet av høsten 2026. Forordningen om sentral prosedyre for godkjenning av legemidler trer i kraft tjue dager etter publisering og gis anvendelse 24 måneder etter ikrafttredelse. Frem til den nye forordningens anvendelsesdato, som altså vil være om minimum to år, er det forordning (EF) nr. 726/2004 artikkel 83 som setter rammene for CUP i EØS-området. Artikkel 26 i den nye forordningen vil erstatte artikkel 83, og det er grunn til å vurdere om det nye regelverket endrer handlingsrommet.
CUP er fortsatt en frivillig ordning som medlemsstatene kan velge å benytte. Den gjelder fortsatt for pasienter med alvorlig eller livstruende sykdom som ikke kan behandles tilfredsstillende med godkjente legemidler. CHMP avgir fortsatt rådgivende uttalelser, og ordningen berører ikke produsentens rettslige ansvar.
Den nye bestemmelsen utvider imidlertid ordningen på flere punkter. CUP kan nå uttrykkelig gjelde én enkelt pasient, ikke bare en gruppe. Nye bruksområder for allerede godkjente legemidler omfattes. Pasientdefinisjonen utvides til å inkludere alvorlige psykiske lidelser med betydelig funksjonsnedsettelse. CHMP kan vurdere virkelighetsdata og henvende seg til tredjelandsmyndigheter for å styrke dokumentasjonsgrunnlaget. Og det stilles tydeligere krav til blant annet bivirkningsovervåkning.
Det sentrale spørsmålet er om CUP kan brukes svært tidlig i klinisk utprøving.
Etter dagens artikkel 83 er vilkåret at legemiddelet enten har fått innsendt søknad om markedsføringstillatelse, eller gjennomgår kliniske utprøvinger. Vilkårene er alternative, ikke kumulative. Det er altså tilstrekkelig at legemiddelet er under klinisk utprøving, uten noen kobling til en søknad om markedsføringstillatelse, for at det formelle vilkåret er oppfylt. Artikkel 26 oppstiller tre alternativer: Søknad om markedsføringstillatelse er innsendt, innsending er nært forestående, eller legemiddelet gjennomgår kliniske utprøvinger i den aktuelle indikasjonen. Også her er vilkårene alternative.
Siden «gjennomgår kliniske utprøvinger» fortsatt er et selvstendig alternativ, tilfører ikke det nye alternativet om «nært forestående søknad» noen utvidelse nedover mot tidligere utviklingsfaser. Man kan allerede i dag bruke ordningen basert på pågående kliniske studier alene. Det nye alternativet fyller i stedet et hull mellom de to øvrige, nemlig situasjonen der kliniske studier er avsluttet, men søknaden ennå ikke er sendt inn. Etter dagens regel faller man da potensielt mellom to stoler: studiene «pågår» ikke lenger, og søknaden er ikke innsendt ennå. Det nye vilkåret dekker nettopp denne mellomperioden.
Samtidig innfører den nye bestemmelsen en presisering som trekker i motsatt retning. De kliniske studiene som pågår, må gjelde den aktuelle indikasjonen. Dagens formulering er vagere og krever bare at legemiddelet «gjennomgår kliniske utprøvinger». Den nye regelen knytter altså kravet strammere til dokumentasjon i den konkrete sykdommen man ønsker å bruke legemiddelet mot.
Et spørsmål er om forordningen stiller krav til selve dokumentasjonen, altså om det må foreligge et visst nivå av dokumentasjon om sikkerhet og effekt for at ordningen kan benyttes. Verken artikkel 83 eller artikkel 26 oppstiller et slikt krav uttrykkelig. Bestemmelsene gir CHMP kompetanse til å avgi uttalelser om vilkår for bruk, distribusjon og målgruppe, men det finnes ingen formulering som krever at CHMP skal gjennomføre en fullstendig nytte-/risikovurdering av den typen som kreves for markedsføringstillatelse. Selv om forordningsteksten ikke oppstiller et uttrykkelig dokumentasjonskrav, er det flere forhold som i praksis kan trekke i retning av at det likevel gjelder en viss terskel. En slik forståelse støttes også av en formålsbetraktning. Regelverket skal ikke bare legge til rette for fleksibilitet og tilpasning til gjeldende markedsforhold og økonomiske realiteter, men samtidig opprettholde et høyt beskyttelsesnivå for folkehelsen og miljøet, jf. fortalen til direktiv 2001/83/EF punkt 2 og fortalen til forordning (EU) nr. 536/2014 punkt 82. Dette tilsier at ordningen hviler på et visst dokumentert og faglig forsvarlig grunnlag.
For det første er et visst dokumentasjonsgrunnlag en funksjonell forutsetning for at CHMP i det hele tatt skal kunne avgi meningsfulle uttalelser. Komiteen kan vanskelig fastsette vilkår for bruk, definere målgruppe eller anbefale monitorering uten å ha et tilstrekkelig faktisk og vitenskapelig grunnlag å bygge på. I en svært tidlig utviklingsfase vil dette grunnlaget normalt være for svakt.
For det andre følger det av formålet om å sikre et høyt beskyttelsesnivå for folkehelsen at ordningen må praktiseres på en måte som begrenser risikoen for bruk av utilstrekkelig vurderte legemidler. Selv om regelverket skal være fleksibelt, kan denne fleksibiliteten ikke gå så langt at hensynet til sikkerhet og forsvarlighet settes til side. Formålsbetraktningen taler derfor for at det må foreligge en viss dokumentasjon om sikkerhet og potensiell effekt før ordningen kan tas i bruk.
For det tredje må den behandlende legen kunne forsvare bruken faglig. Uten tilstrekkelig dokumentasjon om sikkerhet og effekt i den aktuelle pasientgruppen vil det være vanskelig å begrunne at behandling tilbys utenfor klinisk utprøving innenfor rammen av forsvarlig medisinsk praksis.
For det fjerde vil CHMPs egen faglige praksis sette en terskel for når komiteen anser at det foreligger tilstrekkelig grunnlag til å uttale seg. Selv i fravær av et uttrykkelig rettslig dokumentasjonskrav kan det derfor utvikle seg en praksis der bare saker med et visst minimum av dokumentasjon reelt sett vil kunne omfattes av ordningen.
Samlet sett gjør det nye regelverket CUP noe mer fleksibelt. Det nye alternativet om «nært forestående» søknad om markedsføringstillatelse dekker mellomperioden, men utvider ikke ordningen mot tidligere utviklingsfaser. Kravet om at kliniske studier må gjelde den aktuelle indikasjonen strammer inn ordningen sammenlignet med gjeldende rett. Forordningen oppstiller ikke selv et eksplisitt krav til dokumentasjonens omfang, men den reelle terskelen mot bruk i svært tidlig fase ligger i CHMPs funksjonelle behov for et faglig grunnlag, i nasjonale krav og i den behandlende legens forsvarlighetsvurdering. Disse begrensningene gjør at CUP i praksis sjelden vil være aktuelt for legemidler som bare befinner seg i fase I eller tidlig fase II, uavhengig av om forordningsteksten formelt åpner for det.
4.2 Godkjenningsfritak
4.2.1 Innledning
DMP kan, etter en medisinsk grunngitt søknad fra lege eller tannlege og på behandlerens personlige ansvar, gjøre unntak fra kravet om markedsføringstillatelse.
Legemiddelforskriften regulerer godkjenningsfritak i § 2-5 som har hjemmel i legemiddelloven § 10 andre ledd. Bestemmelsen gjennomfører artikkel 5(1) i direktiv 2001/83/EF, som åpner for å gjøre nasjonale unntak fra kravet til markedsføringstillatelse på nærmere angitte vilkår. Artikkel 5(1) og det EØS-rettslige handlingsrommet vil gjennomgås nærmere i kapittel 9.
I legemiddelforskriften er unntaksordningen utformet med ulike spor avhengig av risiko og kontrollbehov. For legemidler som allerede har markedsføringstillatelse i land med anerkjente godkjenningssystemer, kan rekvirering i utgangspunktet skje gjennom en forenklet notifiseringsordning. Da trengs ikke individuell forhåndsgodkjenning fra DMP, jf. legemiddelforskriften § 2-5 første ledd:
Lege eller tannlege kan på dennes personlige ansvar og etter medisinsk grunngitt søknad, rekvirere et legemiddel uten markedsføringstillatelse dersom legemiddelet har markedsføringstillatelse i
a. EØS-området,
b. USA,
c. land utenom EØS og USA som er medlem av Pharmaceutical Inspection Cooperation Scheme (PIC/S), eller
d. et tredjeland og det er inngått en MRA-avtale på legemiddelområdet mellom Norge og tredjelandet.
Her fungerer godkjenning av legemiddelet i andre land som et kvalitetsfilter, samtidig som behandlende helsepersonell fortsatt har ansvar for at rekvireringen er medisinsk begrunnet og faglig forsvarlig for den konkrete pasienten. Apoteket har i tillegg ansvar for å kontrollere at vilkårene for rekvireringen er oppfylt, jf. forskrift 2. juni 2022 nr. 977 om rekvirering og utlevering av m.m. § 10-4 andre ledd.
For andre legemidler kreves det en individuell, medisinsk grunngitt søknad og en forhåndsvurdering fra DMP før utlevering kan skje, jf. legemiddelforskriften § 2-5 åttende ledd:
Direktoratet for medisinske produkter kan etter medisinsk grunngitt søknad fra lege eller tannlege og på dennes personlige ansvar gjøre unntak fra kravet om markedsføringstillatelse for
a. legemiddel som ikke er omfattet av notifiseringsordningen i første ledd,
b. legemiddel som er oppført på en negativliste fastsatt av Direktoratet for medisinske produkter.
Det er denne bestemmelsen som er den sentrale for Ekspertgruppens mandat, særlig bokstav a. Her settes utfordringene med svak dokumentasjon skarpest på spissen. Godkjenningsfritak etter bokstav b gjelder legemidler på den såkalte «negativlisten» som skal opprettes etter § 2-5 andre ledd. Listen omfatter legemidler som i utgangspunktet omfattes av notifiseringsordningen etter første ledd, men hvor man likevel ønsker en tettere kontroll fra legemiddelmyndighetenes side, til tross for den kvalitet som ligger i at markedsføringstillatelse er gitt i land med anerkjente godkjenningssystemer for legemidler, jf. første ledd. Av de saker det må søkes godkjenningsfritak for etter § 2-5 åttende ledd, er det svært få som gjelder tilgang til legemidler i tidlig fase av klinisk utprøving og slik er aktuelle for Ekspertgruppens arbeid. Ekspertgruppen skal bemerke at i DMPs praksis synes alle legemidler som krever forhåndsvurdering å bli ført på negativlisten, også de som faller utenfor virkeområdet i § 2-5 første ledd.46 En så vid begrepsbruk harmonerer ikke helt godt med oppdelingen i åttende ledd. Situasjonene er også så pass ulike at det kan være saklig grunn til å skille, noe Ekspertgruppen kommer tilbake til i del V i forbindelse med anbefalingen om en ny forskriftsbestemmelse.
Samlet sett er godkjenningsfritak en differensiert og kontrollert unntaksordning. Tilgang til legemidler uten markedsføringstillatelse forutsetter en konkret medisinsk begrunnelse og utøves på behandlerens personlige ansvar, tilpasset ulike risikonivåer.
I fortsettelsen redegjør Ekspertgruppen for hovedtrekk i saksbehandlingen. De innholdsmessige sidene av forvaltningspraksis kommer Ekspertgruppen tilbake til, se særlig punkt 8.4, og punkt 12.2.
DMP har ingen egen retningslinje for behandling av tidlig-tilgang-sakene. Det er derimot utarbeidet et eget dokument med mer generelle føringer for behandlingen av saker om godkjenningsfritak, med tittel «Godkjenningsfritak – Humanpreparater». Flere av punktene angår praktiske forhold, andre er klart ikke relevant for tidlig-tilgang-sakene. Det er oppstilt noen momenter for vurderingen som er aktuelle, herunder om søknaden kommer fra et sterkt fagmiljø, fra relevant spesialist og om en studie med legemiddelet er godkjent i et EØS-land. Dersom «studien er en fase I eller fase II studie» skal saksbehandler konferere med en intern faglig leder for håndtering av disse sakene.
4.2.2 Antall saker
DMP behandler hvert år et stort antall søknader om godkjenningsfritak etter § 2-5 åttende ledd. Et gjennomsnitt for 10-års-perioden 2016 til 2025 ligger på om lag 12 000 saker årlig. Variasjonene over år er imidlertid store: I 2024 var tallet 14 600, i 2025 sank det til 6 400. De aller fleste sakene gjelder legemidler som blir omfattet av § 2-5 første ledd, men som er ført på «negativlisten». Antall saker som gjelder legemidler helt uten markedsføringstillatelse i noe land med anerkjente godkjenningssystemer for legemidler, er svært lavt, men det eksisterer ikke mer detaljert statistikk om sakstypene som behandles etter åttende ledd.
På forespørsel fra Ekspertgruppen har DMP gjennomgått søknader om godkjenningsfritak over en periode på nær 2 ½ år – f.o.m. 1. januar 2024 til og med 28. mai 2026 – for å identifisere relevante saker for gruppens arbeid. Til sammen utgjør dette omkring 25 000 saker, og arbeidet har måttet gjøres manuelt. Direktoratet fant 15 saker som ikke gjaldt ILB som ble vurdert å være av interesse for Ekspertgruppen. Av disse har to saker fanget gruppens spesielle oppmerksomhet. Den ene gjaldt innvilgelse av bruk av en kreftvaksine i juli 2024, den andre et avslagsvedtak fra mai 2026 på søknad om bruk av pelacarsen ved hjerte- og karsykdom.
Sakene om bruk av ILB ved amyotrophic lateral sclerosis (ALS) har blitt behandlet i flere runder i forvaltningen, ved at avslagsvedtak i DMP er blitt påklaget, vurdert på nytt i DMP, oversendt klageinstansen, vurdert for omgjøring etter forvaltningsloven § 35 i DMP, og i noen tilfeller er det fremsatt formelt ny søknad. Per 10. august 2026 opplyser DMP om å ha behandlet søknad om godkjenningsfritak for til sammen seks ulike pasienter. De hadde ingen saker under behandling, og det var ikke innvilget godkjenningsfritak i noen saker.
Helse- og omsorgsdepartementet har mottatt fem klagesaker, hvorav DMPs vedtak er opprettholdt i fire av disse. I en sak døde pasienten før saken ble avgjort, og saksbehandlingen ble da avsluttet (saken formelt avvist). To av avslagsvedtakene er fattet i juni 2026, altså etter Stortingets vedtak. Det er opplyst at Helse- og omsorgsdepartementet i svært liten grad tidligere har hatt klagesaker av noen type etter legemiddelforskriften § 2-5 åttende ledd. Lignende saker som ILB har man ikke hatt, ut fra arkivsøk.
I kjølvannet av Innst. 159 S (2025–2026) instruerte departementet DMP om å vurdere ILB-sakene på nytt, jf. brev 17. mars 2026. I brev 24. mars 2026 til departementet, gjorde DMP rede for sine generelle vurderinger av betydningen av Stortingets vedtak. Konklusjonen var at det ikke var grunnlag for å legge om forvaltningspraksis da dokumentasjonen for legemiddelet ikke var endret, og heller ikke regelverket, se sitater fra DMPs brev i punkt 8.4.2.5 nedenfor. I tilbakemelding til Ekspertgruppen 10. august 2026 fremgår også at DMP gjorde «individuelle vurderinger i alle de enkelte sakene» som var behandlet før 17. mars. Unntaket gjaldt en sak hvor pasienten hadde avgått med døden. Gjennomgang av eldre saker ble også initiert av den private siden (lege-pasient). De fornyede gjennomgangene førte ikke til vedtaksendring i noen av sakene.
4.2.3 Saksbehandlingen
4.2.3.1 Søknaden
Dersom det kreves vedtak etter åttende ledd, fremsettes søknad til DMP på et eget skjema. Utfylt skjema har også funksjon som en resept, og videresendes til DMP via apoteket. Unntaksvis blir det benyttet papirskjema av praktiske grunner, blant annet fordi opplysninger om legemidler i tidlig fase kan være lite tilgjengelig innenfor den elektroniske reseptløsningen.
Søknadsskjemaet er relativt kortfattet. Personalia for rekvirent (lege/tannlege) og pasient må oppgis. DMP opplyser at personopplysninger for pasient blir sladdet av apoteket før oversending til direktoratet. Dette er i samsvar med etablert rutine og basert på en oppfatning om at DMP ikke trenger disse opplysningene i sin saksbehandling. Rutinen bidrar slik til å hindre unødvendig spredning av personopplysninger.
I søknadsskjemaet er det rubrikker for preparatnavn, produsent, virksomme innholdsstoffer/styrke, legemiddelform, dosering og hvilken mengde/tidsperiode legemiddelet skal gis. Det samme gjelder indikasjon (bruksområde). Videre må det gis en «[m]edisinsk begrunnelse for hvorfor et markedsført alternativ ikke kan benyttes». Legen må underskrive på at han påtar seg «et særlig ansvar overfor pasienten og må utvise særskilt aktsomhet med hensyn til legemiddelets kvalitet, sikkerhet og effekt».
4.2.3.2 Utredning av saken i DMP
I forvaltningspraksis blir avgjørelser etter § 2-5 åttende ledd sett på som enkeltvedtak. I ILB-sakene kommer dette til uttrykk ved at det opplyses om klagerett, med henvisning til forvaltningsloven § 28 (som nettopp forutsetter enkeltvedtak). Ekspertgruppen bemerker at løsningen dermed er en annen i saker om godkjenningsfritak enn for prioriteringsvurderinger i Nye metoder, jf. lov 2. juli 1999 nr. 61 om spesialisthelsetjenesten m.m. (spesialisthelsetjenesteloven) § 4-4 tredje ledd. Problemstillingene er for øvrig ulike på flere måter, noe Ekspertgruppen ikke går nærmere inn på.
Det er rekvirerende lege (tannlege) som anses som part i saken, jf. forvaltningsloven § 2 første ledd bokstav e. Skjemaets utforming og praksisen med at opplysninger om pasientens identitet ikke oversendes DMP, understøtter at saken primært anses for å være et forhold mellom direktoratet og rekvirerende lege (tannlege). Pasientens samtykke er ikke etterspurt i søknadsskjemaet, heller ikke hvordan pasienten er tenkt fulgt opp av legen. Pasienten anses ikke å ha partsstatus etter DMPs praksis, noe som kommer tydelig til uttrykk ved at identiteten ikke er kjent.
Hvor godt grunngitt søknaden er fra legens side, kan variere. DMP oppfatter det som sitt ansvar å opplyse saken med tanke på legemiddelets kvalitet, sikkerhet og effekt, jf. forvaltningsloven § 17 første ledd om forvaltningsorganets plikt til å opplyse saken «så godt som mulig». I dette ligger at direktoratet innhenter tilgjengelig dokumentasjon på selvstendig grunnlag, eventuelt ved å kontakte produsent der det anses nødvendig. At rekvirerende lege ikke kan vise til relevante fagartikler eller lignende som støtte for søknaden, fører altså ikke til avslag. Direkte kontakt mellom DMP og søker kan være aktuelt ved behov for opplysninger om forhold knyttet til den mer konkrete bruken av legemiddelet i den omsøkte situasjonen. Det saksbehandlingssystem som benyttes er ikke tilrettelagt for kommunikasjon mellom DMP og søker. Systemet tillater bare å konkludere med innvilgelse eller avslag på søknaden. Eventuell kommunikasjon med søker må da skje utenfor saksbehandlingssystemet, noe som altså kan forekomme i enkelte tilfeller.
DMP har ikke særlige skriftlige retningslinjer for håndtering av sakene etter § 2-5 åttende ledd. Internt har man organisert en tverrfaglig faggruppe som fungerer som en ressursgruppe for saksbehandlingen. Gruppen har kompetanse innen farmasi, medisin, jus, og også annen helsefaglig kompetanse. Om lag åtte personer skal være tilknyttet. Hvilken fagbakgrunn den som fatter vedtaket har kan variere, både lege, jurist med flere kan være aktuelle.
Det kan være aktuelt for DMP å orientere seg om praksisen i naboland, noe som konkret ble gjort i ILB-sakene. Andre offentlige etater involveres ikke. Det benyttes heller ikke eksterne sakkyndige. Klinisk kompetanse, kompetanse på medisinsk-etiske spørsmål eller pasient-/pårørenderepresentanter er ikke involvert.
4.2.3.3 Vedtak og begrunnelse
Vedtak om innvilgelse av godkjenningsfritak gjøres svært enkelt: gjennom avkrysning og saksbehandlers signatur på søknadsskjemaet. Dette er uproblematisk da det «ikke er grunn til å tro at noen part vil være misfornøyd med vedtaket», jf. forvaltningsloven § 24 andre ledd. I avslagssaker gjelder det krav til begrunnelse etter fvl. § 25. I ILB-sakene er vedtakene relativt omfattende, se en nærmere omtale i punkt 8.4.2 og vurdering i punkt 12.2.
Det å sette tyngende vilkår for innvilgelsesvedtak – for eksempel krav til bruk av legemiddelet, eller hvordan pasienten må følges opp – skjer nesten aldri i DMP. Dette kan kanskje dels skyldes saksbehandlingssystemet som bare inviterer til å svare ja eller nei på søknaden. Det skal likevel ha vært minst ett tilfelle der formelle vilkår ble satt. Det synes således som at DMP anser seg kompetent til å bruke dette virkemiddelet, men at det svært sjelden gjøres.
4.2.3.4 Klage til Helse- og omsorgsdepartementet
Legemiddelforskriften inneholder flere bestemmelser om klageadgang, men ikke for vedtak etter § 2-5 åttende ledd. Som nevnt har imidlertid forvaltningspraksis lagt til grunn at avgjørelsene er å se på som enkeltvedtak, og dermed foreligger klageadgang etter forvaltningsloven 28 første ledd.
I Helse- og omsorgsdepartementet behandles klagesakene i Spesialisthelsetjenesteavdelingen, som foretar en full overprøving av vedtaket. ILB-sakene har hatt høy prioritet på grunn av sakenes viktighet for pasientene. Både juridisk og medisinsk kompetanse har vært involvert, og departementet har også konsultert eksterne fagpersoner.
Et spørsmål er hvem som har klagerett. Som nevnt regnes ikke pasienten som «part», men også «annen med rettslig klageinteresse i saken» kan påklage et vedtak etter forvaltningsloven § 28 første ledd. Det som kan tale mot klagerett for pasienten er først og fremst at det er legen som er søker og eventuelt også må treffe beslutning om å iverksette behandlingen om vedkommende anser det som forsvarlig. Dersom legen ikke ønsker å klage fordi vedkommende er enig i DMPs avslag, kan det fremstå som ulogisk at pasienten skal ha en selvstendig klagerett. Etter dokumentgjennomgang og møter sitter Ekspertgruppen igjen med et inntrykk av at håndteringen av klagespørsmålet er noe uavklart i DMP. Gruppen har sett eksempel på at det er pasienten som har fremsatt klage i ILB-sakene, og i den forbindelse er vurdert å ha selvstendig klagerett. I DMP-sak 25/33211-6 ble vektlagt at «søknad om godkjenningsfritak har direkte betydning for [klagers] mulighet til å motta den omsøkte behandlingen med ILB».
5 Ytterligere hindringer for tilgang ved innvilget godkjenningsfritak
5.1 Innledning
I denne rapporten er hovedproblemstillingen hvorvidt Direktoratet for medisinske produkter (DMP) skal innvilge godkjenningsfritak for legemidler i tidlig fase av klinisk utprøving. Der slikt unntak innvilges, er det regulatoriske hinderet om at legemiddelet må ha en markedsføringstillatelse ryddet av veien. Et innvilget godkjenningsfritak er i seg selv ikke en garanti for at pasienten faktisk får tilgang til legemiddelet. Formålet med dette kapitlet er å identifisere og drøfte de ytterligere hindrene som gjenstår. Slik synliggjøres også begrensningene i Ekspertgruppens mandat. Som fremstillingen vil vise, er pasientens reelle tilgang betinget av at en rekke faglige, faktiske og økonomiske forutsetninger er oppfylt. Mangler en av disse forutsetningene, vil tilgangen i praksis være blokkert, til tross for at DMP har gitt sin tillatelse til bruk.
Figuren nedenfor er ment å gi et forenklet bilde av den hinderløypen som må forseres før pasienten reelt kan få tilgang til legemiddelet. Ekspertgruppens mandat omfatter primært DMPs behandling av søknad om godkjenningsfritak, angitt som «steg 2». Den «innledende vurderingen» beskrevet i steg 1, er mest tilpasset spesialisthelsetjenestens virksomhet, men kan også illustrere vurderinger som gjøres utenfor spesialisthelsetjenesten. I steg 1 vil behandlende lege og den aktuelle virksomheten gjøre en foreløpig vurdering av om forholdene ligger til rette for i det hele tatt å søke DMP (steg 2) om godkjenningsfritak. Som figuren viser, vil mange av de samme vurderingene i praksis måtte gjøres to ganger i helsetjenesten: både før søknaden fremmes (steg 1) og etter at søknaden eventuelt er innvilget og konkrete behandlingsbeslutninger skal tas (steg 3). Til sammen bidrar dette til å synliggjøre hvilke hindre som må passeres før pasienten reelt kan få tilgang til legemiddelet.
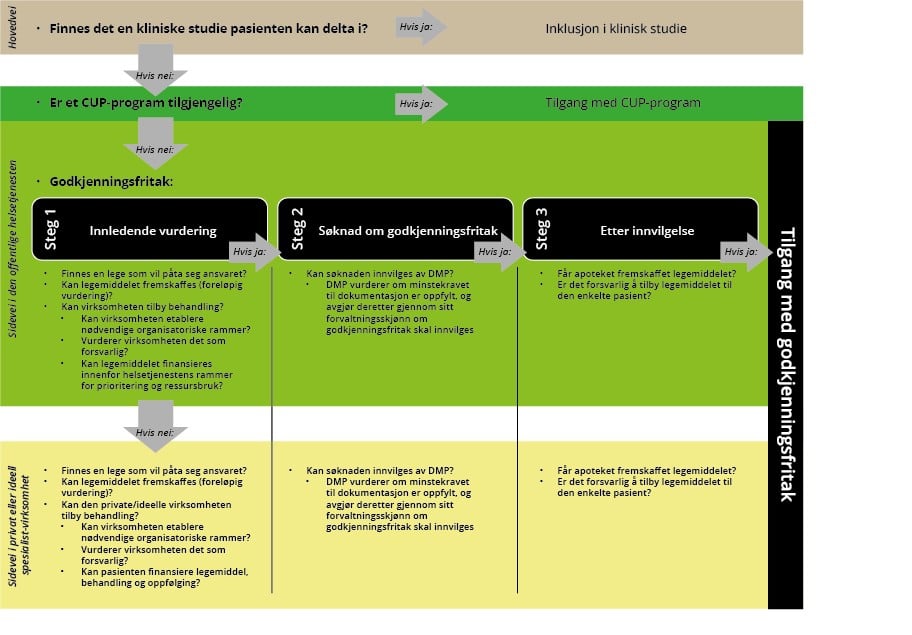
Figur 5.1 Hinderløypen – illustrasjon fra et pasientperspektiv
5.2 Er det faglig forsvarlig å iverksette behandlingen for legen og virksomheten?
Selv om DMP fatter vedtak om godkjenningsfritak, innebærer ikke dette at legen eller virksomheten er forpliktet til, eller uten videre faglig berettiget til, å iverksette behandlingen. Det gjelder et selvstendig krav om faglig forsvarlighet som retter seg mot to ulike nivåer i helsetjenesten: legens individuelle profesjonsansvar og virksomhetens ansvar for forsvarlig organisering. Før vi går videre inn på dette, må det imidlertid presiseres at såvel rekvirerende lege som virksomheten kan legge til grunn at direktoratet har vurdert at legemiddelet oppfyller de rettslige minstekravene til dokumentasjon i den aktuelle typesituasjonen, altså for det omsøkte bruksområdet. Behandlingsansvaret ligger imidlertid alltid hos legen og vurderingen av om det er forsvarlig å iverksette behandlingen basert på tillatelsen gitt i vedtaket, er mye bredere. Riktig nok blir også direktoratets vurdering etter legemiddelforskriften § 2-5 åttende ledd ofte omtalt som en forsvarlighetsvurdering. Rammene for denne vurderingen er imidlertid snevrere enn for legen, og avgrenset til det som kan kalles å vurdere regulatorisk forsvarlighet. Se nærmere punkt 12.4 om Ekspertgruppens vurderinger av de ulike aktørenes roller: hvem som skal vurdere hva.
Vi vender så tilbake til de krav som rettes mot utøvende virksomhet i helsetjenesten, ikke forvaltningen. Kravet om faglig forsvarlighet anses gjerne som det viktigste og mest grunnleggende prinsippet i helseretten.47 Lovbestemmelsene som uttrykker et forsvarlighetskrav er imidlertid ulike og innholdet ikke alltid det samme. Et hovedskille går mellom forsvarlighet som krav til det enkelte helsepersonell og forsvarlighet som krav til virksomheten, altså som et systemkrav.
Kravet om faglig forsvarlig yrkesutøvelse for det enkelte helsepersonell er nedfelt i lov 2. juli 1999 nr. 64 om helsepersonell m.v. (helsepersonelloven) § 4. Etter bestemmelsen skal helsepersonell utføre sitt arbeid i samsvar med de krav til faglig forsvarlighet og omsorgsfull hjelp som kan forventes ut fra helsepersonellets kvalifikasjoner, arbeidets karakter og situasjonen for øvrig. Selv om kravet er rettslig bindende, peker det samtidig ut av loven selv når det nærmere innholdet skal klarlegges:
Det som er korrekt og forsvarlig ut fra helsefagenes egne kunnskaper, innsikter og holdninger, vil dermed som utgangspunkt også være forsvarlig etter helsepersonelloven § 4.48
Det er dette som menes med at forsvarlighetskravet er en rettslig standard. Legen må gjøre en selvstendig, konkret og individuell nytte-/risikovurdering for den aktuelle pasienten før en behandling iverksettes, jf. Ot.prp. nr. 13 (1998–1999) Del 2, kapittel 4.
Ved alvorlig sykdom, kort forventet levetid og fravær av etablerte behandlingsalternativer, anerkjenner både jussen og medisinsk etikk at forsvarlighetsterskelen skal tolkes kontekstuelt. Forarbeidene til helsepersonelloven § 4 fastslår at forsvarlighetskravet skjerpes der behandlingen bærer preg av forsøks- eller utprøvende virksomhet.49 Forvaltningspraksis peker i samme retning, se for eksempel omtale av praksis i Statens helsepersonellnemnd (punkt 8.4.4).
Pasienten skal så vidt mulig høres og informeres om formål, fremgangsmåte, alternativer og risiko, og skal gjøres oppmerksom på at metoden som benyttes er utprøvende. Det stilles strenge krav både til vurderingen av om det var forsvarlig å igangsette behandlingen, og til om gjennomføringen var faglig forsvarlig, samtidig som det åpnes for at slik behandling kan anses forsvarlig der den utgjør siste utvei for å redde liv.50
Det kreves ikke at skade faktisk har inntrådt for at en handling skal anses uforsvarlig; kravet skjerpes med økt risiko for skade, og skadebegrepet omfatter både fysisk og psykisk skade. Sentrale momenter er skadeevnen. Jo større skadepotensial, desto strengere forsvarlighetskrav, samt om helsepersonellet hadde forutsetning for å forstå risikoen og se aktuelle handlingsalternativer.51
Til selve behandlingen stilles krav om at den valgte metoden må være egnet til å gi kurativ eller lindrende effekt, uten at det kreves at slik effekt faktisk inntrer i det enkelte tilfellet. Valget beror på en faglig skjønnsmessig helhetsvurdering av blant annet sykdom, alder, allmenntilstand og behandlingsutsikter, og helsepersonellet må løpende følge med på indikasjoner som tilsier endring av metode eller behov for ytterligere undersøkelser.52
Manglende etterlevelse av forsvarlighetskravet kan få konsekvenser for retten til autorisasjon. Grov mangel på faglig innsikt og uforsvarlig virksomhet er selvstendige grunnlag for tilbakekall.53 Forarbeidene trekker uttrykkelig frem bruk av utprøvende, ikke vitenskapelig baserte metoder utenfor forskningsprosjekt, uten systematisk oppfølging og uten at pasienten er kjent med det utprøvende preget, som eksempel på uforsvarlig virksomhet.54 Dette har direkte overføringsverdi til bruk av legemiddel uten markedsføringstillatelse: manglende system for oppfølging og manglende informasjon til pasienten om legemiddelets godkjenningsstatus vil kunne utgjøre uforsvarlig virksomhet, uavhengig av om skade faktisk har inntrådt.
Det følger av det som er sagt at forsvarlighetskravet tilpasses situasjonen, og legen må kunne forsvare at intervensjonen har et rasjonelt medisinsk grunnlag. Det er i denne sammenheng verdt å merke seg ordlyden i legemiddelforskriften § 2-5 åttende ledd, som uttrykkelig fastslår at godkjenningsfritaket gis på legens «personlige ansvar». DMPs innvilgelse av fritaket er – som nevnt – et regulatorisk klarsignal, ikke en medisinskfaglig godkjenning av at behandlingen er forsvarlig for den konkrete pasienten. Imidlertid må rekvirerende lege kunne legge DMPs vedtak om innvilgelse til grunn som et uttrykk for at legemiddelet oppfyller de rettslige minstekravene til dokumentasjon. Dette innebærer at det foreligger et tilstrekkelig faglig grunnlag til å anta at behandlingen har klinisk relevant effekt, og at risikoprofilen er tilstrekkelig kartlagt til å muliggjøre en foreløpig og etterprøvbar positiv nytte-/risikovurdering for den aktuelle typesituasjonen (bruksområdet). Rekvirerende lege må derfor også kunne anse et innvilget godkjenningsfritak som et uttrykk fra forvaltningen om at legemiddelet er forsvarlig å bruke for det omsøkte bruksområdet (se mer om dette i punkt 12.4). Behandlingsansvaret ligger imidlertid hos legen.
I tillegg til legens individuelle ansvar, oppstiller lov 24. juni 2011 nr. 30 om kommunale helse- og omsorgstjenester m.m. (helse- og omsorgstjenesteloven) § 4-1 og i spesialisthelsetjenesteloven § 2-2 selvstendige krav om at helsetjenester som tilbys eller ytes, skal være forsvarlige. Dette etablerer et systemansvar for virksomhetene, det være seg kommunale helsetjenester, helseforetaket eller den private virksomheten, å drifte forsvarlig. Virksomheten må sikre at den har nødvendig kompetanse og ressurser, tilstrekkelige systemer og egnede prosedyrer for å administrere et legemiddel i tidlig utviklingsfase på en trygg måte.
Videre vil sykehus og helseforetak ha interne prosedyrer og retningslinjer som begrenser den enkelte leges handlingsrom, i tråd med de rammene de regionale helseforetakene har satt for tilbudet i den offentlige spesialisthelsetjenesten. En lege ved et offentlig sykehus vil i praksis ikke fritt kunne iverksette behandling med et ikke tilstrekkelig dokumentert legemiddel utelukkende basert på et godkjenningsfritak, se punkt 3.2.7.
Konklusjonen er at godkjenningsfritaket fra DMP utgjør en nødvendig, men ikke tilstrekkelig forutsetning for behandling. Både den rekvirerende legen og den behandlende virksomheten må foreta selvstendige, grundige vurderinger av om behandlingen er faglig forsvarlig gitt den aktuelle, ofte mangelfulle, dokumentasjonen.
5.3 Er legemiddelet rent faktisk tilgjengelig?
5.3.1 Innledning
Selv i de tilfeller der DMP har gitt godkjenningsfritak, og både lege og virksomhet har konkludert med at behandlingen er faglig forsvarlig, kan det oppstå uoverstigelige faktiske hindre. Legemiddelet kan ikke bringes til pasienten med mindre en rekke praktiske og juridiske forutsetninger knyttet til produksjon, leveranse og mottak er oppfylt.
5.3.2 Tilvirkers vilje og tillatelse til å levere
Legemiddelselskapet har ikke noen rettslig plikt til å levere legemiddelet til bruk utenfor kliniske studier. Selskapene kan ha flere tungtveiende og legitime grunner til å nekte utlevering, inkludert regulatorisk risiko dersom uønskede hendelser påvirker sikkerhetsdataene negativt, begrenset produksjonskapasitet, eller kommersielle hensyn.
Dersom legemiddelet befinner seg i en tidlig utviklingsfase og ikke har markedsføringstillatelse i noe land, kreves det også at tilvirkeren har det nødvendige regulatoriske grunnlaget (tilvirkertillatelse og GMP-samsvar) for å levere legemiddelet til bruk utenfor en klinisk studie. Utenfor formaliserte compassionate use-program (CUP) står tilvirkeren fritt til å avslå en forespørsel om godkjenningsfritak.
5.3.3 Legens rett til å rekvirere og administrere
Selv i det scenarioet der legemiddelet faktisk er tilgjengelig fra tilvirker, kan det oppstå hindre på mottakersiden. Legen må ha formell og reell rett til å rekvirere det aktuelle legemiddelet. Som rundskriv I-3/2025 presiserer, er helsepersonell i den offentlige spesialisthelsetjenesten bundet av de metodene som er gjort tilgjengelige og finansiert av de regionale helseforetakene. Virksomheten vil derfor ha interne regler som begrenser hvilke legemidler den enkelte lege kan rekvirere.
Dersom legemiddelet ikke administreres og finansieres av sykehuset, oppstår spørsmålet om legemiddelet kan rekvireres på såkalt «hvit resept», slik at pasienten selv henter det på et apotek og betaler for det. Dette reiser fundamentale utfordringer. Der leger i spesialisthelsetjenesten ikke har mulighet eller tillatelse til å rekvirere utprøvende behandling på hvit resept grunnet systemets begrensninger (se punkt 5.4.3), vil den eneste løsningen være at dette gjøres av en lege utenfor spesialisthelsetjenesten, for eksempel leger tilknyttet private virksomheter. Avtalespesialister vil som del av spesialisthelsetjenesten, som utgangspunkt, være bundet av samme rammene som ansatte leger i spesialisthelsetjenesten.55
Legemidler i tidlig utviklingsfase forutsetter systematisk oppfølging, tett monitorering og ofte umiddelbar tilgang til spesialisert beredskap ved bivirkninger. I den grad rekvirering, administrering og oppfølging av slike komplekse legemidler typisk bare kan gjøres av visse spesialistmiljøer eller sykehusavdelinger, innebærer dette et ytterligere hinder for pasientens reelle tilgang. De offentlige spesialistmiljøene som har den nødvendige kompetansen og infrastrukturen, har ikke anledning til å rekvirere legemiddelet. Samtidig vil de fleste leger utenfor spesialisthelsetjenesten som eventuelt kan skrive ut hvit resept, mangle forutsetningene for å gjøre det forsvarlig. Da gjenstår enkelte større private virksomheter, med nødvendig tilgang til spesialisert kompetanse og infrastruktur, som kan tilby legemiddelet forsvarlig. Hvit resept-modellen fremstår derfor med begrenset bruksmuligheter for komplekse legemidler i tidlig utviklingsfase.
Dette innebærer at «tilgjengelig» i rettslig forstand ved at godkjenningsfritak er gitt, ikke er synonymt med «tilgjengelig» i faktisk forstand. For at pasienten skal få behandlingen, kreves en ubrutt kjede av forutsetninger: en tilvirker som er villig og berettiget til å levere, og en lege som har rett, mulighet og spesialisert infrastruktur til å motta og administrere legemiddelet innenfor forsvarlige rammer.
5.4 Hvem skal betale for legemiddelet?
5.4.1 Innledning
Det er et grunnleggende skille i norsk helserett mellom legens rett til å rekvirere et legemiddel og det offentliges plikt til å finansiere det. Selv i de tilfeller der godkjenningsfritak er gitt, behandlingen anses faglig forsvarlig, og legemiddelet er fysisk tilgjengelig, oppstår spørsmålet om finansiering som et selvstendig spørsmål. Med mindre produsenten tilbyr legemiddelet kostnadsfritt, blir spørsmålet hvem som skal bære den økonomiske byrden: pasienten selv, det behandlende helseforetaket, eller det offentlige gjennom andre etablerte finansieringsordninger. På samme måte som en vurdering av markedsføringstillatelse ikke omfatter spørsmål om finansiering, prioritering eller ressursbruk i helsetjenesten, inngår heller ikke slike vurderinger i DMPs behandling av søknader om godkjenningsfritak. DMPs vurdering er av regulatorisk karakter og retter seg mot legemiddelets kvalitet, sikkerhet og effekt, ikke mot hvordan eventuell behandling skal finansieres.
DMPs vedtak om godkjenningsfritak fjerner det regulatoriske hinderet for rekvirering, men utløser ingen offentlig finansieringsplikt. Vurderingen av godkjenningsfritak og vurderingen av finansiering må forstås som to adskilte beslutningsprosesser med ulike formål. Mens godkjenningsfritaket skal avklare om legemiddelet kan tas i bruk på et forsvarlig medisinsk grunnlag, må spørsmål om finansiering, prioritering og ressursbruk håndteres gjennom de etablerte mekanismene og retningslinjene som gjelder for helsetjenesten.
Finansiering og ressursbruk utgjør dermed en selvstendig problemstilling som kan påvirke pasienters reelle tilgang til legemidler etter at godkjenningsfritak er innvilget.
5.4.2 Retten til helsehjelp omfatter ikke utprøvende behandling
Lov 2. juli 1999 nr. 63 om pasient- og brukerrettigheter (pasient- og brukerrettighetsloven) gir «rett til nødvendig» helsehjelp fra henholdsvis kommune og spesialisthelsetjenesten, jf. § 2-1 og 2-2, begge andre ledd. For spesialisthelsetjenesten er det presisert at retten gjelder «når pasienten kan ha forventet nytte av helsehjelpen og den forventede ressursbruken står i et rimelig forhold til den forventede nytten av helsehjelpen». Innholdet av lovens rettighetsbestemmelser er utdypet gjennom prioriteringsforskriften. Helsedirektoratet har dessuten i samarbeid med ulike fagmiljøer laget prioriteringsveiledere som «skal være en støtte for spesialisthelsetjenesten når den vurderer om en pasient har rett til nødvendig helsehjelp eller ikke».56 Det ble i 2025 også gitt en nasjonal veileder om helsetjenester i kommunene.57 Ekspertgruppens utredning gjelder legemidler i tidlig fase der den sentrale problemstilling er om minimumskrav til dokumentasjon for å tillate legemiddelet brukt i pasientbehandling foreligger. I så fall vil det være snakk om utprøvende behandling, se i punkt 6.1. om hvordan begrepet er definert. I ulike rundskriv fra Helsedirektoratet er det fastslått at utprøvende behandling ikke vil omfattes av retten til nødvendig helsehjelp, jf. blant annet rundskriv I-3/2025:
Pasienter har ikke rettskrav på helsehjelp hvor nytten av helsehjelpen ikke er tilstrekkelig dokumentert. Dette vil være tilfellet ved utprøvende behandling.
Etablert behandling vil være behandling hvor nytten er veldokumentert. […]
Det sentrale vurderingstemaet i spørsmålet om noe er utprøvende eller etablert behandling vil være graden av vitenskapelig dokumentasjon.
I prioriteringsforskriften § 3 er det riktig nok åpnet for at enkeltpasienter med sjeldne sykdomstilfeller i «spesielle tilfeller kan […] få eksperimentell eller utprøvende behandling i utlandet» selv om prioriteringskriteriene i § 2 ikke er oppfylt. Ekspertgruppen har imidlertid ikke funnet grunn til å gå nærmere inn på rekkevidden av denne bestemmelsen, eller om det også ellers kan foreligge unntak. Det sentrale for denne utredningen er å fastslå at utprøvende behandling praktisk talt aldri vil falle inn under retten til nødvendig helsehjelp. For ordens skyld vil Ekspertgruppen påpeke at spørsmålet om rett til nødvendig helsehjelp kan stille seg annerledes i andre saker om godkjenningsfritak etter legemiddelforskriften § 2-5, enn i tidlig-tilgang-tilfellene som er tema for denne utredningen.
5.4.3 Nærmere om prioriteringskriteriene og utfordringen med legemidler i tidlig fase av klinisk utprøving
All offentlig finansiering av legemidler i Norge bygger på tre prioriteringskriterier: nytte (hvor god effekt behandlingen har), ressurs (hvor mye ressurser behandlingen legger beslag på), og alvorlighet (hvor alvorlig sykdommen er), se blant annet blåreseptforskriften § 14-3. For legemidler med ordinær markedsføringstillatelse er dette operasjonalisert gjennom to hovedsystemer: Systemet for Nye metoder for legemidler som finansieres av sykehusene, og «blåreseptordningen» for legemidler som finansieres av folketrygden (primærhelsetjenesten).
For legemidler i en tidlig utviklingsfase oppstår det et problem i møte med disse kriteriene. Fordi dokumentasjonen om sikkerhet og effekt er svært begrenset, vil det ikke være grunnlag for å gjennomføre metodevurderinger på gruppenivå og det lar seg vanskelig godtgjøre at kriteriene er oppfylt. Dette er likevel en forutsetning for offentlig finansiering. Etter den alminnelige bevisterskelen i norsk forvaltningsrett legges overvektprinsippet til grunn, hvilket innebærer at det må foreligge alminnelig sannsynlighetsovervekt for at vilkårene er oppfylt.58 For at folketrygden skal kunne yte individuell stønad, stiller for eksempel blåreseptforskriften § 3 fjerde og femte ledd uttrykkelige krav om at legemiddelet har en «vitenskapelig godt dokumentert og klinisk relevant virkning», og at kostnadene står i et «rimelig forhold til den behandlingsmessige verdi». Når dokumentasjonen er mangelfull, vil tvilsrisikoen falle på søker, og forvaltningen kan ikke legge til grunn at vilkårene er oppfylt.59
Dagens rettstilstand innebærer at mangel på dokumentert nytte fører til at det offentlige ikke kan prioritere og finansiere legemiddelet. Legemiddelet må da finansieres privat av pasienten eller på andre måter, eller tilbys vederlagsfritt fra produsenten. Dette kan utgjøre en formidabel kostnad. I de tilfeller der pasienten faktisk har økonomisk evne til å betale for legemiddelet selv, reiser dette spørsmål om likebehandling og lik rett til helsehjelp uavhengig av sosioøkonomisk status.
5.4.4 Finansiering i spesialisthelsetjenesten
Spesialisthelsetjenesten finansierer legemidler der oppstart, oppfølging og avslutning av behandlingen styres av spesialisthelsetjenesten, eller der administreringen krever fysisk overvåkning, beredskap eller særskilt utstyr som i hovedsak finnes i spesialisthelsetjenesten, jf. blåreseptforskriften § 1b. Dette gjelder også for bruk av legemidler uten markedsføringstillatelse (off-license) og legemidler brukt utenfor godkjent bruksområde (off-label).60 De regionale helseforetakene har etablert nasjonale retningslinjer for bruk av nye legemidler før markedsføringstillatelse.61 Retningslinjene ble utviklet blant annet for å sikre likeverdig tilgang, oversikt over bruk og en håndtering av de økonomiske og prioriteringsmessige konsekvensene som kan oppstå når legemidler tas i bruk før ordinær markedsføringstillatelse og metodevurdering foreligger. Retningslinjene understreker at tidlig bruk av legemidler ikke skal undergrave de ordinære prioriteringskriteriene i spesialisthelsetjenesten.
De regionale helseforetakenes retningslinjer for bruk av nye legemidler før markedsføringstillatelse gjelder legemidler oppført på en nasjonal liste og stiller krav om en standardavtale mellom spesialisthelsetjenesten og produsenten før start av behandling, jf. 3.2.7. Et sentralt vilkår i standardavtalen er at legemiddelet skal stilles til disposisjon uten kostnad for helsetjenesten så lenge pasienten mottar behandlingen, det vil si også etter at legemiddelet har fått markedsføringstillatelse. Dette innebærer at prisen på legemiddelet settes til null, og at produsenten dekker samtlige kostnader knyttet til legemiddelet og dets distribusjon. Avtalen omfatter blant annet utgifter til produksjon, transport, grossist- og apotektjenester, samt eventuelle myndighetsbestemte avgifter.
Standardavtalen bidrar dermed til å redusere risikoen for at helseforetakene påføres uforutsette og langvarige kostnader som følge av behandlingsforløp som er startet før ordinær beslutning om innføring er fattet.
5.4.5 Finansiering utenfor spesialisthelsetjenesten
I motsetning til legemidler som faller inn under spesialisthelsetjenestens finansieringsansvar, vil de regionale helseforetakenes retningslinjer og standardavtale for nye legemidler før markedsføringstillatelse ikke komme til anvendelse når forskrivningen skjer i kommunale helse- og omsorgstjenester eller i private virksomheter. Standardavtalen er utviklet for å regulere forholdet mellom produsenten og spesialisthelsetjenesten ved bruk av sykehusfinansierte legemidler før markedsføringstillatelse.
For pasienter som får legemiddelet rekvirert av fastlege eller andre private virksomheter, vil det derfor kunne oppstå større variasjon i hvordan kostnadene håndteres. Dersom produsenten tilbyr legemiddelet vederlagsfritt gjennom en ordning for tidlig tilgang, kan dette redusere eller eliminere kostnader for pasienten. Dersom slik finansiering ikke foreligger, vil pasienten som hovedregel ikke ha krav på offentlig finansiering. I private virksomheter vil oftest pasienten også måtte betale for behandling og oppfølging utover selve legemiddelkostnaden.
Tilgang til behandlingen kan derfor i praksis være helt avhengig av om det finnes særskilte refusjonsordninger, eller om produsenten dekker kostnadene. Hvis ikke, faller den økonomiske byrden i sin helhet på pasienten.
5.5 Avsluttende kommentar
Kapittelet har vist at en innvilgelse av godkjenningsfritak ikke nødvendigvis løser spørsmålet om faktisk tilgang. Selv om det regulatoriske grunnlaget for bruk av et legemiddel er på plass, kan det fortsatt oppstå praktiske og økonomiske barrierer knyttet til anskaffelse, distribusjon og finansiering. Spørsmålet om hvem som skal bære kostnadene må derfor avklares for ulike tilfeller, både innenfor og utenfor spesialisthelsetjenesten.
For legemidler i tidlig klinisk utvikling innenfor spesialisthelsetjenesten, er utgangspunktet i dagens ordning for CUP at behandlingen skal tilbys vederlagsfritt av produsenten. Finansieringsspørsmålet er derfor i stor grad håndtert gjennom de nasjonale standardavtalene.
Samlet illustrerer dette at spørsmål om tilgang til legemidler i tidlig fase av klinisk utprøving ikke kan behandles som én enkelt problemstilling. De regulatoriske, økonomiske og organisatoriske utfordringene varierer betydelig mellom ulike typer legemidler og ulike finansieringsregimer, og eventuelle tiltak for å styrke tidlig tilgang må derfor vurderes innenfor rammene av den konkrete ordningen og pasientgruppen det gjelder.
6 Utprøvende behandling utenfor kliniske studier – felles kjøreregler
6.1 Innledning
Begrepet «utprøvende behandling» er i Helsedirektoratets nasjonale veileder definert som:
Med utprøvende behandling menes all behandling der effekt og sikkerhet ikke er tilstrekkelig dokumentert til at behandlingen kan inngå i det ordinære behandlingstilbudet. Det betyr at utprøvende behandling dekker både behandling som prøves ut i kliniske studier og behandling som gis utenfor kliniske studier.62
Som hovedregel skal utprøvende behandling gis innenfor rammen av en klinisk studie, som i denne rapporten omtales som en del av «hovedveien» frem mot markedsføringstillatelse. De nasjonale prinsippene åpner opp for at utprøvende behandling unntaksvis kan gis til enkeltpasienter, på særskilte vilkår. For legemidler inkluderer det både off-label-bruk og bruk av legemidler før markedsføringstillatelse. Som tilbakemeldinger fra de regionale helseforetakene viser, gjøres slik bruk i spesialisthelsetjenesten tilgjengelig for pasienten gjennom ordningene godkjenningsfritak eller compassionate use-program (CUP), i tråd med nasjonal retningslinje for bruk av legemidler før markedsføringstillatelse og rammeverk for off-label-bruk av legemidler.
I det følgende gjengis hovedpunkter for hvilke krav og hensyn som gjelder for når utprøvende behandling tilbys utenfor kliniske studier, i henhold til Helsinkideklarasjonen og Nasjonale prinsipper for utprøvende behandling. «Utprøvende behandling» er ikke en selvstendig ordning eller rettsgrunnlag for tidlig tilgang, men et begrep som omfatter ulike behandlingsmetoder. Når det gjelder legemidler, binder begrepet sammen flere ulike situasjoner der tilgang til legemidler i tidlig fase av klinisk utprøving er fellesnevneren, selv om rammene ellers kan være ulike i betydelig grad.
6.2 Helsinkideklarasjonen
Helsinkideklarasjonen artikkel 37 åpner for at en lege unntaksvis kan benytte en utprøvende behandlingsmetode i klinisk praksis når godkjente behandlingsalternativer ikke finnes, er utilstrekkelige eller har vist seg ineffektive, forutsatt at legen etter å ha søkt ekspertråd vurderer at intervensjonen gir en realistisk mulighet til å redde liv, gjenopprette helse eller lindre lidelse.
Artikkel 37 stiller imidlertid en rekke vilkår for slik bruk. Legen må:
- innhente ekspertråd («seeking expert advice»),
- vurdere mulige risikoer, byrder og gevinster av intervensjonen opp mot tilgjengelige alternativer («potential benefits, risks and burdens»),
- innhente informert samtykke fra pasienten («informed consent»), og
- sikre at erfaringene registreres og, der det er hensiktsmessig, gjøres tilgjengelige for forskningsmiljøet («recorded and, where appropriate, made publicly available»).
Bestemmelsen understreker også at slike tiltak ikke må brukes som en erstatning for forskningsstudier, og at de ikke må kompromittere beskyttelsen av forskningsdeltakere. Artikkel 37 etablerer dermed et viktig prinsipp: Selv utenfor studier erkjenner den internasjonale medisinske etikken at det kan være etisk forsvarlig å benytte utprøvende behandling – men bare innenfor et strengt rammeverk som ivaretar både hensynet til den enkelte pasient og hensynet til det bredere kunnskapssystemet. Bestemmelsen utgjør det viktigste internasjonale etiske forankringspunktet for bruk av utprøvende behandling utenfor kliniske studier.
6.3 Nasjonal veileder og retningslinjer utarbeidet i spesialisthelsetjenesten
Helsedirektoratets nasjonale veileder «Utprøvende behandling – nasjonale prinsipper» gir føringer for når utprøvende behandling gis til enkeltpasienter utenfor kliniske studier. Hensikten er å redusere variasjon i hvordan utprøvende behandling gis og følges opp. Utprøvende behandling skal kun gis unntaksvis til enkeltpasienter, dersom det ikke er mulig å gjennomføre en klinisk studie, eller pasienten ikke oppfyller inklusjonskriteriene for en studie.63
I forsvarlighetsvurderingen som ligger til grunn for en eventuell oppstart av utprøvende behandling til enkeltpasienter, skal det legges vekt på om det finnes alternative behandlingsmetoder som er godt dokumentert, sikkerhet ved behandlingen, grad av usikkerhet om effekt, samt hvilken oppfølging og kontroll pasienten vil få.64
Utprøvende behandling til enkeltpasienter er ikke underlagt det samme systemet som forskningsstudier. Derfor utdyper de nasjonale prinsippene særlige krav som gjelder når utprøvende behandlingsmetoder gis enkeltpasienter. I henhold til veilederen skal det før utprøvende behandling til enkeltpasienter igangsettes være konkludert at behandlingen er faglig forsvarlig med utgangspunkt i vurdering av tilgjengelig dokumentasjon, kunnskap og/eller erfaringer med metodens mulige sikkerhet og effekt. Det skal være gitt tilstrekkelig informasjon om behandlingstilbudet og pasienten skal ha medvirket til valg av metode. Videre skal det være etablert behandlingsplaner for bruk av metoden, og utarbeidet rutiner for oppfølging og overvåkning av pasienter som mottar behandlingen. Det skal også være rutiner for rapportering av bivirkninger og effekt av behandlingen som systematisk kan sammenstilles for alle pasienter som får behandlingen.65 Beslutningsprosessen forut for oppstart av utprøvende behandling til enkeltpasienter bør inkludere en vurdering av personellressurser og kostnader. Spesialisthelsetjenesten har finansieringsansvaret for behandling som startes opp og ytes av spesialisthelsetjenesten. Dette gjelder også ved utprøvende behandling.
Et sentralt vurderingstema i denne sammenheng er når utprøvende behandling til enkeltpasienter blir av et omfang som tilsier at det bør gjennomføres innenfor rammen av en klinisk studie. Som omtalt i punkt 3.2.7 har de regionale helseforetakene utarbeidet et rammeverk for legemiddelbehandling utenfor godkjent bruksområde i spesialisthelsetjenesten,66 samt en retningslinje for bruk av nye legemidler før markedsføringstillatelse.67 Retningslinjen for bruk av legemidler før markedsføringstillatelse gjelder for legemidler oppført på en nasjonal liste. Tilbakemeldingene fra de regionale helseforetakene tyder på at godkjenningsfritak i liten grad brukes for legemidler uten markedsføringstillatelse i noe land. For slik bruk vises det til kliniske studier og eventuelt compassionate use-program (CUP). Bruk av et slikt program forutsetter som følge av retningslinjen også at legemiddelet er oppført på nasjonal liste.
6.4 Informert samtykke ved utprøvende behandling
Krav om informasjon skjerpes ved utprøvende behandling til enkeltpasienter. For enkeltpasienter som får tilbud om utprøvende behandlingsmetoder vil det være stor usikkerhet knyttet til sikkerhet og effekt. I henhold til nasjonal veileder for utprøvende behandling gjelder kravene om informasjon og samtykke i pasient- og brukerrettighetsloven kapittel 3 ved utprøvende behandling til enkeltpasienter.
Samtykket må bygge på tydelig informasjon om at behandlingen er utprøvende og at det derfor er knyttet usikkerhet til behandlingen, hva som er kjent og ukjent om sikkerhet og effekt, mulig skade, behandlingsformål, alternative spor, ansvarlig behandlingssted, oppfølging og avbrudd.
Samtidig kan informert samtykke ikke alene gjøre en behandling forsvarlig. Pasienten kan ønske å akseptere høy risiko, men et samtykke alene avklarer ikke kravene til forsvarlighet, produktkvalitet, sikkerhetsvurdering, behandlings- og finansieringsansvar eller legemiddelrettslig adgang.
Dette er et viktig skille. Samtykke er en nødvendig forutsetning i situasjoner med høy usikkerhet, men det kan ikke erstatte rettslige minimumskrav til faglig begrunnelse, forsvarlig oppfølging og et minimum av dokumentasjon.
6.5 Dokumentasjon og systematisk nedtegnelse ved bruk utenfor studier
Når utprøvende behandling gis utenfor kliniske studier, bør virksomheten ha systemer for å samle, analysere og tilgjengeliggjøre data om nytte og risiko.68 Dokumentasjon som samles inn gjennom slik bruk vil normalt ikke kunne erstatte den dokumentasjonen som frembringes av godt planlagte og gjennomførte kliniske studier med kontrollgrupper, definerte endepunkter og forhåndsdefinert metodikk. Særlig gjelder det for legemidler i tidlig fase av klinisk utprøving og som ikke er godkjent noe land nevnt i legemiddelforskriften § 2-5 første ledd.
I henhold til nasjonal veileder for utprøvende behandling bør det være en oversikt over hvor mange pasienter som får utprøvende behandling utenfor kliniske studier og hvilken type behandling som gis. Det er utviklet en digital løsning for søknadsbasert legemiddelbehandling finansiert av sykehusene, som også inkluderer utprøvende behandling.69 Løsningen er planlagt tatt i bruk i alle regioner. Plattformen vil bidra til oversikt over beslutninger om utprøvende legemiddelbehandling, enten det gjelder bruk av legemidler utenfor godkjent bruksområde, eller der legemiddelet ikke har norsk markedsføringstillatelse. Plattformen brukes til å utforme søknader fra behandlende lege, forankre søknader, vurdere søknader internt i et helseforetak og på tvers av helseforetak, samt dokumentere beslutninger som tas. Dette kan bidra til transparens og samhandling på tvers av helseforetak. Det er fra tjenesten meldt et behov for et register for sykehusfinansiert, utprøvende behandling, se også omtale i kapittel 15.